Enlace Iónico
Introducción
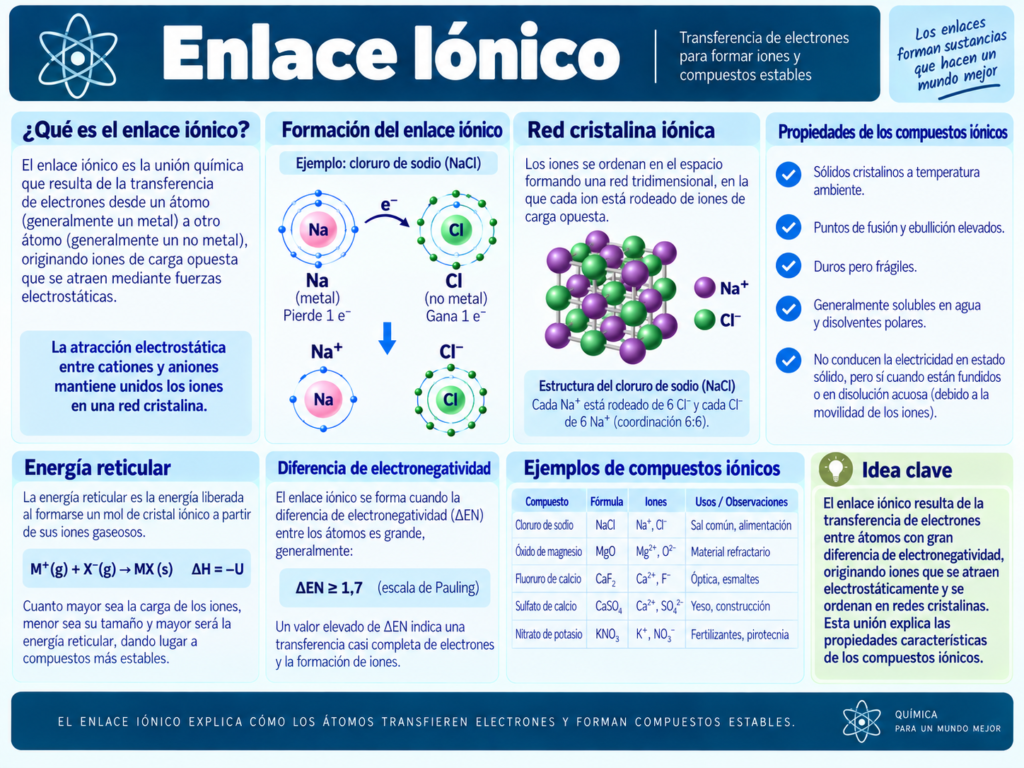
El Enlace Iónico es la interacción electrostática que mantiene unidos a iones con cargas de signo contrario. Aparece habitualmente en compuestos formados por elementos con tendencias muy diferentes respecto a la pérdida y captación de electrones, como numerosos metales y no metales.
Los compuestos iónicos no están formados normalmente por moléculas aisladas, sino por grandes redes cristalinas tridimensionales de cationes y aniones. Esta estructura permite explicar propiedades características como sus elevados puntos de fusión, su dureza, su fragilidad y su conductividad eléctrica cuando están fundidos o disueltos.
¿Qué es el Enlace Iónico?
El enlace iónico es la interacción electrostática de atracción existente entre iones con cargas eléctricas opuestas.
Un catión posee carga positiva: Na⁺
Un anión posee carga negativa: Cl⁻
La atracción entre cargas de signo contrario contribuye a estabilizar el compuesto iónico.
En el cloruro de sodio: NaCl
los iones Na⁺ y Cl⁻ se organizan formando una estructura cristalina tridimensional.
¿Cómo se forma un Enlace Iónico?
Podemos estudiar su formación en varias etapas conceptuales.
1. Formación del Catión
Un átomo pierde uno o más electrones:
M → Mⁿ⁺ + ne⁻
Ejemplo:
Na → Na⁺ + e⁻
Configuración electrónica:
- Na: [Ne] 3s¹
- Na⁺: [Ne]
Los metales de los grupos 1 y 2 presentan especial tendencia a formar cationes +1 y +2, respectivamente.
2. Formación del Anión
Otro átomo incorpora electrones:
X + ne⁻ → Xⁿ⁻
Ejemplo:
Cl + e⁻ → Cl⁻
Configuración:
- Cl: [Ne] 3s² 3p⁵
- Cl⁻: [Ne] 3s² 3p⁶
Los halógenos forman frecuentemente aniones −1 y los calcógenos, en numerosos compuestos binarios con metales, aniones −2.
3. Atracción Electrostática
Los iones con cargas opuestas se atraen:
Mⁿ⁺ ↔ Xⁿ⁻
4. Formación del Sólido
Una gran cantidad de cationes y aniones se organiza en una red cristalina cuya estabilidad resulta del balance de interacciones electrostáticas de toda la estructura.
Esta última etapa es esencial: el enlace iónico en un cristal no debe interpretarse como un único enlace localizado entre dos átomos concretos.
Formación del Cloruro de Sodio (NaCl)
El sodio posee un electrón de valencia:
Na: 2, 8, 1
El cloro posee siete:
Cl: 2, 8, 7
Como esquema formal de formación:
Na → Na⁺ + e⁻
Cl + e⁻ → Cl⁻
Se obtienen: Na⁺ y Cl⁻
Las cargas opuestas se atraen electrostáticamente y, en el sólido, enormes cantidades de estos iones se organizan formando la red cristalina del NaCl.
Por tanto, sería más preciso decir: NaCl es un sólido iónico formado por una red de iones Na⁺ y Cl⁻.
Fórmula de los Compuestos Iónicos
La fórmula de un compuesto iónico indica la proporción mínima de números enteros de los iones necesaria para obtener neutralidad eléctrica.
Ejemplo:
Ca²⁺ y Cl⁻
Se necesitan: 1 Ca²⁺ + 2 Cl⁻
Fórmula: CaCl₂
Regla del Octeto y Enlace Iónico
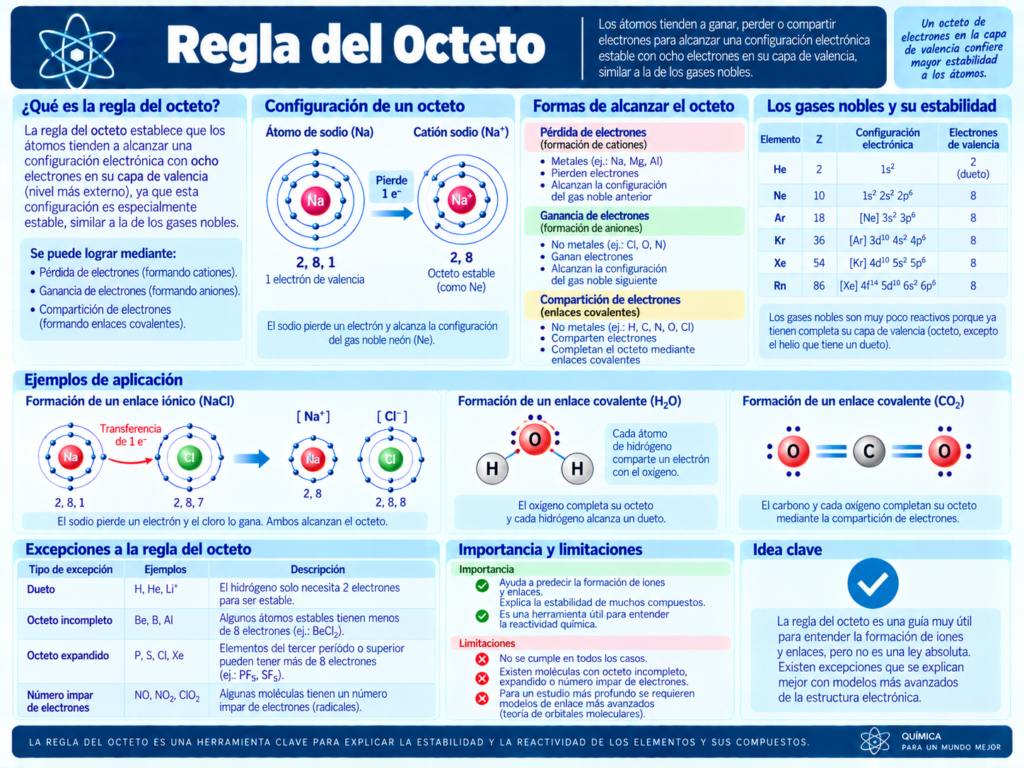
En muchos compuestos sencillos, la formación de iones puede racionalizarse mediante la regla del octeto.
Ejemplo: Na → Na⁺
El ion Na⁺ adquiere la configuración electrónica de Ne.
Cl → Cl⁻
El ion Cl⁻ adquiere la configuración de Ar.
Sin embargo, la regla del octeto debe entenderse como una regla química útil, no como la causa fundamental del enlace iónico.
La estabilidad del sólido depende del balance energético global de los procesos implicados y, especialmente, de las interacciones electrostáticas en la red cristalina.
Estructuras de Lewis del Enlace Iónico
Los símbolos de Lewis permiten representar esquemáticamente la transferencia de electrones en compuestos iónicos sencillos.
Por ejemplo:
Na posee 1 electrón de valencia.
Cl posee 7.
Tras el proceso: [Na]⁺ [Cl]⁻
El cloruro presenta ocho electrones en su capa de valencia.
Esta representación es útil para comprender la formación de los iones, aunque no representa la estructura tridimensional real del cristal de NaCl.
Enlace iónico y Electronegatividad
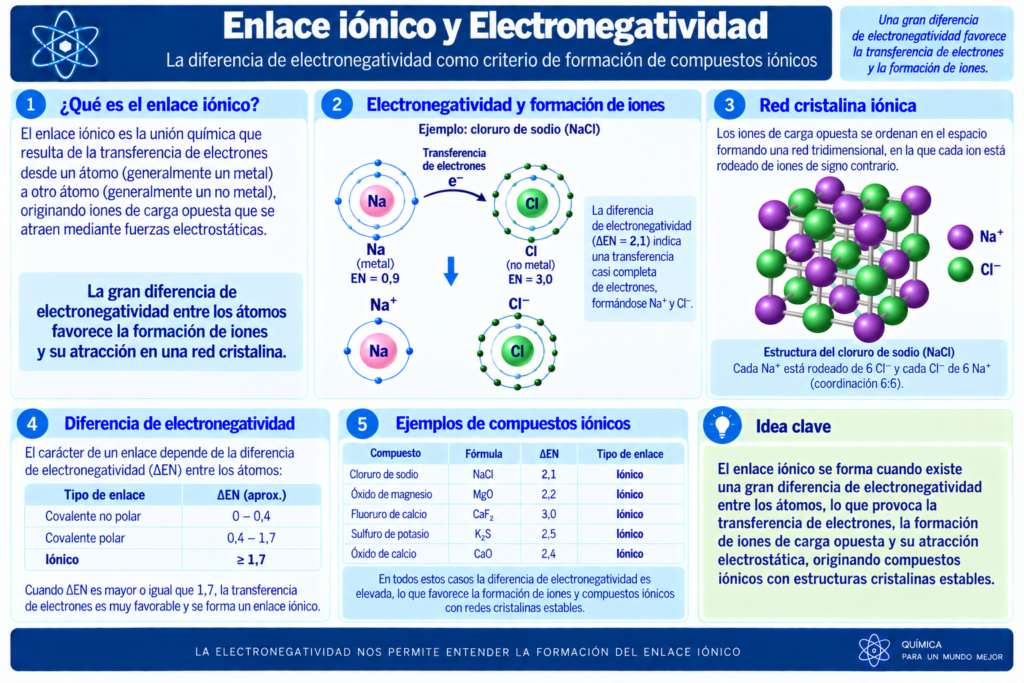
Los enlaces con un carácter iónico elevado suelen aparecer entre elementos con diferencias importantes de electronegatividad.
Por ejemplo:
Na → electronegatividad baja.
Cl → electronegatividad elevada.
Esto favorece una distribución electrónica fuertemente desplazada hacia el cloro.
Sin embargo, evitaría establecer una frontera rígida del tipo: Δχ > 1,7 = enlace iónico como si fuese una ley universal.
La diferencia de electronegatividad es una orientación, porque el carácter iónico/covalente constituye en gran medida un continuo y depende también del entorno químico.
Red Cristalina Iónica
Los compuestos iónicos sólidos suelen organizarse formando estructuras cristalinas tridimensionales.
En ellas:
- Cada catión está rodeado por aniones.
- Cada anión está rodeado por cationes.
- Las atracciones y repulsiones electrostáticas se extienden por toda la estructura.
Por tanto, no existe normalmente una pareja aislada de iones que pueda considerarse una molécula independiente.
Utilizamos una unidad fórmula para expresar la proporción de los iones.
Ejemplo: NaCl
indica una proporción: Na⁺ : Cl⁻ = 1 : 1.
Número de Coordinación en los Cristales Iónicos
El número de coordinación indica cuántos iones vecinos de carga opuesta rodean a un ion determinado.
En la estructura cristalina del NaCl:
Cada Na⁺ está rodeado por 6 Cl⁻.
Cada Cl⁻ está rodeado por 6 Na⁺.
Número de coordinación: 6 : 6
La coordinación depende, entre otros factores, del tamaño relativo de los iones, sus cargas y la estructura cristalina adoptada.
Fuerzas Electrostáticas en el Enlace Iónico
El enlace iónico se origina por la atracción electrostática entre iones con cargas eléctricas de signo contrario. Normalmente se forma después de que uno o varios electrones se transfieran desde un átomo con tendencia a perderlos hacia otro con tendencia a ganarlos.
Como consecuencia de esta transferencia se forman:
Catión → ion con carga positiva.
Anión → ion con carga negativa.
Por ejemplo, en el cloruro de sodio:
Na → Na⁺ + e⁻
Cl + e⁻ → Cl⁻
Una vez formados los iones Na⁺ y Cl⁻, aparece una fuerza de atracción electrostática entre sus cargas opuestas.
Na⁺ ↔ Cl⁻
Esta atracción constituye el fundamento del enlace iónico.
La interacción electrostática puede describirse, de forma simplificada, mediante la ley de Coulomb:
F = k · |q₁q₂| / r²
donde:
- F = fuerza electrostática.
- k = constante de Coulomb.
- q₁ y q₂ = cargas eléctricas de los iones.
- r = distancia entre los centros de los iones.
Esta expresión permite comprender los dos factores fundamentales que determinan la intensidad de la interacción iónica: la carga de los iones y la distancia entre ellos.
Influencia de la Carga de los Iones
Cuanto mayores sean las cargas de los iones, mayor será la fuerza de atracción electrostática entre ellos.
Por ejemplo, la interacción entre:
Mg²⁺ y O²⁻
es, en condiciones comparables, más intensa que la existente entre:
Na⁺ y Cl⁻
porque el producto de las cargas es mayor.
Para Na⁺ y Cl⁻: |(+1)(−1)| = 1
Para Mg²⁺ y O²⁻: |(+2)(−2)| = 4
Por tanto, las cargas elevadas favorecen interacciones electrostáticas más intensas.
Esto contribuye a explicar por qué los compuestos formados por iones con cargas elevadas suelen presentar energías reticulares y temperaturas de fusión elevadas, aunque también intervienen otros factores, especialmente el tamaño de los iones y la estructura cristalina.
Influencia de la Distancia entre los Iones
La fuerza electrostática disminuye rápidamente cuando aumenta la distancia entre los iones.
Según la ley de Coulomb: F ∝ 1/r²
Por ello:
Menor distancia entre iones → mayor atracción electrostática.
Mayor distancia entre iones → menor atracción electrostática.
El tamaño de los iones resulta, por tanto, fundamental.
Los iones pequeños pueden aproximar más sus centros de carga y producir interacciones más intensas que iones de mayor tamaño con las mismas cargas.
Por ejemplo, dentro de una serie de cationes con la misma carga, un catión pequeño suele interactuar más intensamente con un determinado anión que un catión grande.
Atracción y Repulsión Simultáneas
En un sólido iónico no existe únicamente atracción.
Cada ion experimenta simultáneamente: atracción hacia los iones de carga opuesta y repulsión respecto a los iones con la misma carga.
Por ejemplo, en una red cristalina de NaCl, cada Na⁺ es atraído por los Cl⁻ próximos, pero también es repelido por otros Na⁺.
La estructura cristalina adopta una disposición que permite maximizar las interacciones atractivas y minimizar, en la medida de lo posible, las interacciones repulsivas.
Por ello, un cristal iónico posee una estructura tridimensional ordenada.
El enlace iónico no es un enlace entre dos iones aislados
Este punto es especialmente importante.
Aunque para explicar el enlace iónico se represente frecuentemente: Na⁺—Cl⁻ , un cristal de cloruro de sodio no está constituido por moléculas individuales de NaCl.
Está formado por una enorme red tridimensional de iones: Na⁺, Cl⁻, Na⁺, Cl⁻…
Cada ion interacciona electrostáticamente con numerosos iones de su entorno.
Por tanto, el enlace iónico debe entenderse como una interacción electrostática colectiva en una red cristalina y no como un único enlace localizado entre dos átomos.
Red Cristalina Iónica
Los iones se organizan en posiciones regulares formando una red cristalina.
La geometría concreta de la red depende de factores como:
- la carga de los iones
- su tamaño relativo
- la proporción entre cationes y aniones
- las condiciones de presión y temperatura.
En el NaCl, por ejemplo, cada Na⁺ se encuentra rodeado por seis Cl⁻ próximos y cada Cl⁻ por seis Na⁺.
Esta disposición se denomina coordinación octaédrica.
La fórmula NaCl expresa la proporción: 1 Na⁺ : 1 Cl⁻ , pero no indica la existencia de una molécula aislada NaCl dentro del cristal.
Por esta razón, en los sólidos iónicos suele hablarse de unidad fórmula.
Energía Potencial Electrostática
Además de la fuerza, puede considerarse la energía potencial electrostática entre dos iones.
De forma simplificada: E = k · q₁q₂ / r
Si las cargas son opuestas: q₁q₂ < 0 y la energía potencial es negativa.
Esto indica que la interacción atractiva estabiliza el sistema respecto a los iones separados a gran distancia.
Cuanto más negativa sea la energía: mayor estabilización electrostática.
Por tanto:
cargas mayores + distancias menores → interacción más estabilizante.
Equilibrio entre Atracción y Repulsión
Los iones no se aproximan indefinidamente.
Cuando sus nubes electrónicas comienzan a solaparse demasiado, aparecen interacciones repulsivas muy intensas asociadas, entre otros factores, a la repulsión entre electrones y al principio de exclusión de Pauli.
Por ello existe una distancia de equilibrio.
A distancias grandes: la atracción electrostática es relativamente débil.
Al aproximarse: aumenta la atracción.
Si se aproximan excesivamente: la repulsión aumenta muy rápidamente.
La distancia de equilibrio corresponde aproximadamente a la situación en la que el sistema alcanza una energía mínima.
Esta distancia está relacionada con las distancias interiónicas observadas en los cristales.
Energía Reticular
La intensidad global de las interacciones electrostáticas en un sólido iónico se refleja en su energía reticular.
La energía reticular está relacionada con la energía necesaria para separar completamente una red cristalina en sus iones gaseosos, o con la energía liberada en el proceso inverso, dependiendo de la convención utilizada.
De forma general:
- Mayor carga de los iones → mayor energía reticular.
- Menor tamaño de los iones → mayor energía reticular.
Por ejemplo, MgO presenta interacciones electrostáticas muy fuertes porque contiene: Mg²⁺ y O²⁻.
El producto de las cargas es elevado y los iones presentan tamaños relativamente pequeños.
En consecuencia, la red cristalina está fuertemente estabilizada.
Factores que afectan a la Energía Reticular
La energía reticular depende de la intensidad de las interacciones electrostáticas entre los iones que forman una red cristalina. Los factores principales son la carga de los iones, su tamaño y la disposición de los iones en el cristal.
Carga de los iones
Cuanto mayor sea la carga de los iones, mayor será la atracción electrostática entre ellos.
De forma simplificada:
Mayor carga iónica → mayor atracción electrostática → mayor energía reticular en valor absoluto.
Por ejemplo:
- Na⁺ y Cl⁻ → cargas ±1
- Mg²⁺ y O²⁻ → cargas ±2
La interacción entre Mg²⁺ y O²⁻ es mucho más intensa que entre Na⁺ y Cl⁻, siempre que se consideren también las diferencias de tamaño.
Según la ley de Coulomb, la interacción depende del producto de las cargas: |q₁ · q₂|
Por ello, el aumento de la carga tiene una influencia muy importante sobre la energía reticular.
Radio iónico
El tamaño de los iones también influye directamente.
Cuanto menores sean los radios iónicos, menor será la distancia entre los centros de los iones y mayor será la atracción electrostática.
Por tanto:
Menor radio iónico → menor distancia interiónica → mayor atracción → mayor energía reticular en valor absoluto.
En cambio:
Mayor radio iónico → mayor distancia → menor atracción → menor energía reticular en valor absoluto.
Por ejemplo, si se comparan haluros de un mismo catión: LiF, LiCl, LiBr y LiI
el tamaño del anión aumenta aproximadamente: F⁻ < Cl⁻ < Br⁻ < I⁻
Por ello, la distancia entre los iones aumenta y la interacción electrostática tiende a debilitarse.
Distancia entre los iones
La influencia del radio iónico puede expresarse directamente mediante la distancia interiónica.
La energía potencial electrostática entre dos cargas es aproximadamente proporcional a:
E ∝ q₁q₂ / r
donde r representa la distancia entre los centros de los iones.
Por tanto:
- r ↓ → interacción más intensa
- r ↑ → interacción más débil
En una primera aproximación, la distancia entre los centros de un catión y un anión vecinos está relacionada con la suma de sus radios iónicos.
Estructura cristalina
La energía reticular no depende únicamente de una pareja aislada de iones.
En un cristal, cada ion interacciona simultáneamente con muchos otros iones de la red.
Por ello, la disposición geométrica de los iones también afecta a la estabilización total.
Factores como:
- número de coordinación
- disposición espacial de cationes y aniones
- distancias entre primeros y siguientes vecinos
influyen en la energía electrostática total de la red.
Esta contribución se recoge en modelos de energía reticular mediante parámetros relacionados con la geometría de la estructura cristalina, como la constante de Madelung.
Relación entre Radio Iónico y Fuerza Electrostática
El radio iónico determina en gran medida la distancia entre los centros de los iones.
Si dos iones poseen cargas iguales pero diferentes tamaños:
iones pequeños → menor distancia internuclear → mayor atracción.
iones grandes → mayor distancia → menor atracción.
Por tanto:
Radio iónico ↓ → atracción electrostática ↑
si las demás condiciones se mantienen aproximadamente constantes.
Esto explica la estrecha relación entre radio iónico, carga y energía reticular.
Ciclo de Born-Haber
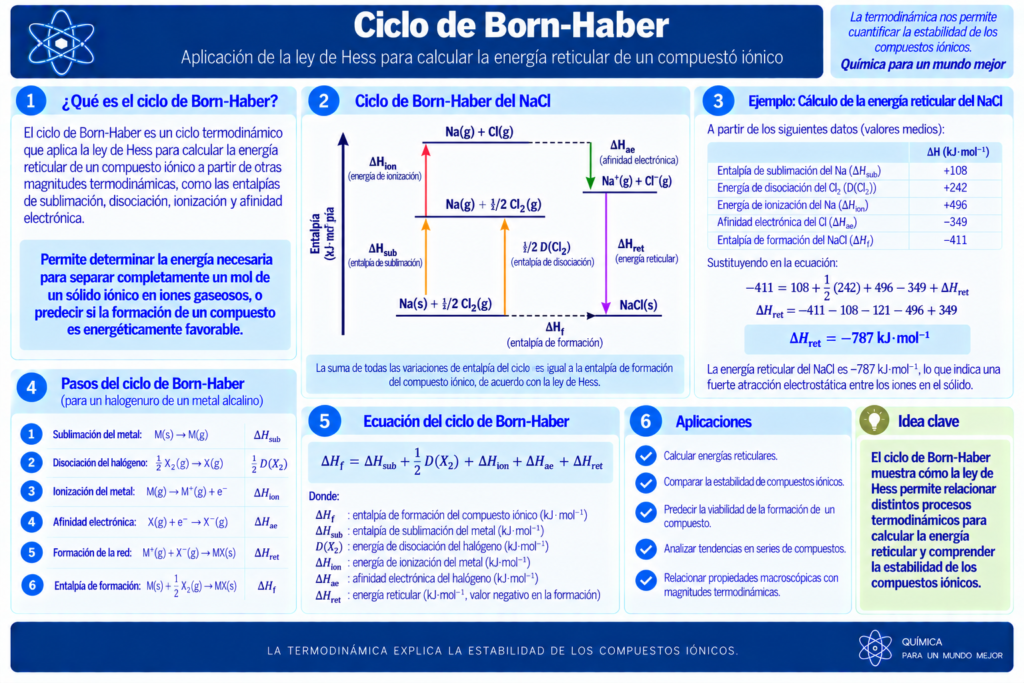
El ciclo de Born-Haber es un ciclo termoquímico que permite analizar energéticamente la formación de un compuesto iónico a partir de sus elementos.
Se basa en la ley de Hess, según la cual el cambio de entalpía total de una reacción es independiente del camino seguido entre el estado inicial y el estado final.
Su utilidad principal es relacionar distintas magnitudes energéticas, como:
- entalpía de formación
- entalpía de sublimación o atomización
- energía de ionización
- energía de disociación
- afinidad electrónica
- energía o entalpía reticular.
¿Que es la Entalpía?
La entalpía (H) es una función de estado termodinámica que representa el contenido energético de un sistema y se define como:
H = U + pV
donde U es la energía interna, p la presión y V el volumen.
En química interesa especialmente su variación, ΔH, que a presión constante corresponde al calor intercambiado por el sistema.
Idea Fundamental
Consideremos la formación de cloruro de sodio sólido:
Na(s) + 1/2 Cl₂(g) → NaCl(s)
El cambio de entalpía de esta reacción es la entalpía estándar de formación del NaCl: ΔHf°
El ciclo de Born-Haber imagina que esta formación ocurre mediante varias etapas teóricas en las que primero se obtienen átomos gaseosos, después iones gaseosos y finalmente se forma el cristal iónico.
Aunque estas etapas no representen necesariamente el mecanismo real de formación del sólido, permiten aplicar la ley de Hess.
Etapas del Ciclo de Born-Haber para NaCl
1. Sublimación del sodio
El sodio metálico debe pasar al estado gaseoso:
Na(s) → Na(g)
Esta etapa requiere energía.
Su cambio de entalpía es la entalpía de sublimación: ΔHsub > 0
Es un proceso endotérmico.
2. Disociación del cloro
El cloro elemental se encuentra como moléculas Cl₂.
Para formar un mol de NaCl se necesita un mol de átomos de Cl, por lo que debe romperse medio mol de moléculas de Cl₂:
1/2 Cl₂(g) → Cl(g)
Romper el enlace Cl–Cl requiere energía.
Por tanto: 1/2 D(Cl₂) > 0
También es un proceso endotérmico.
3. Primera energía de ionización del sodio
El átomo gaseoso de sodio pierde un electrón:
Na(g) → Na⁺(g) + e⁻
Esta etapa requiere energía.
Por tanto: IE₁ > 0
Es un proceso endotérmico.
4. Afinidad electrónica del cloro
El átomo gaseoso de cloro capta el electrón:
Cl(g) + e⁻ → Cl⁻(g)
En el caso del cloro, este proceso libera energía.
Si se utiliza la convención de cambio de entalpía: ΔHEA < 0
Es decir, la formación de Cl⁻(g) a partir de Cl(g) y un electrón es exotérmica.
5. Formación de la red cristalina
Finalmente, los iones gaseosos se unen para formar el cristal:
Na⁺(g) + Cl⁻(g) → NaCl(s)
Este proceso libera una gran cantidad de energía debido a las fuertes interacciones electrostáticas entre los iones.
Si se define la entalpía reticular como la entalpía de formación de la red: ΔHret < 0
Es un proceso exotérmico.
Ecuación Global del Ciclo
Aplicando la ley de Hess:
ΔHf° = ΔHsub + 1/2 D(Cl₂) + IE₁ + ΔHEA + ΔHret
Por tanto, si se conoce el resto de magnitudes, puede calcularse la entalpía reticular:
ΔHret = ΔHf° − [ΔHsub + 1/2 D(Cl₂) + IE₁ + ΔHEA]
Cuidado con la Convención de Energía Reticular
Este punto es importante.
La energía reticular puede definirse de dos formas diferentes.
Como formación de la red
M⁺(g) + X⁻(g) → MX(s)
En este caso: ΔHret < 0 , porque se libera energía.
Como separación de la red
MX(s) → M⁺(g) + X⁻(g)
En este caso: ΔHret > 0
porque es necesario aportar energía.
Ambas cantidades tienen aproximadamente el mismo valor absoluto, pero signo contrario.
Por ello, al trabajar con un ciclo de Born-Haber hay que comprobar siempre qué convención utiliza el libro o la tabla de datos.
Esquema Energético del Ciclo
El proceso puede resumirse así:
Na(s) + 1/2 Cl₂(g)
↓
Na(g) + Cl(g)
↓
Na⁺(g) + Cl⁻(g)
↓
NaCl(s)
Las primeras etapas necesarias para generar los iones suelen requerir energía.
La formación de la red cristalina libera una cantidad importante de energía y estabiliza el sólido.
Relación con la Estabilidad de los Sólidos Iónicos
El ciclo de Born-Haber permite comprender por qué ciertos compuestos iónicos pueden ser estables aunque algunas etapas de formación de sus iones sean energéticamente desfavorables.
Por ejemplo, formar cationes requiere energía de ionización.
En determinados casos, formar aniones con cargas elevadas también puede requerir energía.
Sin embargo, la formación de la red cristalina puede liberar suficiente energía como para compensar estos procesos.
Por tanto, la estabilidad del compuesto depende del balance energético global.
Qué Información Proporciona el Ciclo de Born-Haber
El ciclo permite:
- calcular energías reticulares
- comprobar la coherencia de datos termoquímicos
- comparar la estabilidad de compuestos iónicos
- analizar la influencia de la carga y el tamaño de los iones
- comprender por qué determinadas combinaciones iónicas son energéticamente favorables.
Relación con la Ley de Hess
El ciclo de Born-Haber es una aplicación directa de la ley de Hess.
No importa si el compuesto se forma directamente: elementos → compuesto
o mediante una serie de etapas hipotéticas: elementos → átomos gaseosos → iones gaseosos → sólido.
La suma de los cambios de entalpía de todas las etapas debe ser igual a la entalpía global de formación.
Por tanto: ΔHtotal = ΣΔHetapas
Ley de Hess
La Ley de Hess establece que el cambio de entalpía de una reacción química depende únicamente del estado inicial y del estado final del sistema, y no del camino seguido para pasar de uno a otro.
Dicho de otra forma:
Si una reacción global puede expresarse como la suma de varias reacciones intermedias, su variación de entalpía es igual a la suma de las variaciones de entalpía de esas etapas.
Matemáticamente: ΔHglobal = ΣΔHetapas
Este principio es posible porque la entalpía es una función de estado.
La Entalpía como Función de Estado
Una función de estado es una magnitud cuyo valor depende solamente del estado actual del sistema y no del proceso mediante el cual se ha alcanzado dicho estado.
Por ejemplo, si un sistema pasa de un estado inicial A a un estado final B, la variación de entalpía será siempre la misma: ΔH = Hfinal − Hinicial
independientemente de que el cambio se produzca: A → B
o mediante varias etapas: A → C → D → B
Por tanto: ΔH(A → B) = ΔH(A → C) + ΔH(C → D) + ΔH(D → B)
Significado Físico
La Ley de Hess implica que no importa cómo se realice una reacción desde el punto de vista energético.
Si los reactivos iniciales y los productos finales son los mismos, la variación total de entalpía también será la misma.
Esto permite calcular la entalpía de una reacción difícil de medir directamente utilizando otras reacciones cuyas entalpías sí se conocen experimentalmente.
Reacciones Exotérmicas y Endotérmicas
Si una reacción libera calor: ΔH < 0
La reacción es exotérmica.
Si una reacción absorbe calor: ΔH > 0
La reacción es endotérmica.
La Ley de Hess conserva correctamente estos signos cuando se combinan las diferentes etapas.
Regla 1: Si se Invierte una Reacción, Cambia el signo de ΔH
Supongamos:
A → B ΔH = −100 kJ
Si invertimos la reacción: B → A
entonces: ΔH = +100 kJ
Por tanto: Invertir reacción → cambiar signo de ΔH.
Regla 2: Si se Multiplica una Reacción, También se Multiplica ΔH
Si: A → B ΔH = −100 kJ
y necesitamos: 2A → 2B
entonces: ΔH = −200 kJ
Del mismo modo, si dividimos todos los coeficientes estequiométricos entre dos: 1/2 A → 1/2 B
entonces: ΔH = −50 kJ
Por tanto: Multiplicar coeficientes por n → multiplicar ΔH por n.
Regla 3: Las Reacciones pueden Sumarse Algebraicamente
Si tenemos:
A → B ΔH₁
B → C ΔH₂
al sumarlas: A → C
porque B aparece como producto en una reacción y como reactivo en la otra, por lo que se cancela.
Entonces: ΔHglobal = ΔH₁ + ΔH₂
Uso de Entalpías Estándar de Formación
La Ley de Hess permite calcular la entalpía de una reacción utilizando las entalpías estándar de formación de reactivos y productos.
La expresión es: ΔH°reacción = Σ nΔHf°(productos) − Σ nΔHf°(reactivos)
donde:
- ΔHf° = entalpía estándar de formación.
- n = coeficiente estequiométrico.
Entalpía Estándar de Formación
La entalpía estándar de formación es la variación de entalpía asociada a la formación de un mol de una sustancia a partir de sus elementos en sus estados estándar.
Por ejemplo: C(s, grafito) + O₂(g) → CO₂(g)
La entalpía de esta reacción corresponde a: ΔHf°(CO₂)
Por convenio:
La entalpía estándar de formación de un elemento en su estado estándar es cero.
Ejemplos:
- ΔHf°[O₂(g)] = 0
- ΔHf°[H₂(g)] = 0
- ΔHf°[C(s, grafito)] = 0
Representación Mediante Diagramas Energéticos
La Ley de Hess puede representarse mediante un diagrama de niveles de energía.
Si una reacción global: A → C
puede realizarse mediante: A → B → C
entonces: ΔH(A → C) = ΔH(A → B) + ΔH(B → C)
La diferencia energética entre A y C no depende de la ruta utilizada.
Relación con los Ciclos Termoquímicos
La Ley de Hess permite construir ciclos en los que se conectan diferentes procesos energéticos.
En estos ciclos, la suma algebraica de las entalpías de todas las etapas debe cumplir la condición impuesta por el estado inicial y el final.
El ciclo de Born-Haber es precisamente una aplicación de esta ley.
En él se descompone la formación de un sólido iónico en varias etapas y se suman sus cambios de entalpía.
Importancia de los Estados Físicos
Al aplicar la Ley de Hess es fundamental indicar correctamente los estados físicos:
- (s) sólido
- (l) líquido
- (g) gas
- (aq) disolución acuosa
La entalpía de una sustancia depende de su estado físico.
Por ejemplo: H₂O(l) y H₂O(g)
no tienen la misma entalpía.
Por ello, no pueden intercambiarse sin añadir el cambio energético correspondiente al cambio de estado.
Importancia de los Coeficientes Estequiométricos
Las entalpías de reacción corresponden exactamente a las cantidades de sustancia indicadas por la ecuación química.
Por ejemplo:
H₂(g) + 1/2 O₂(g) → H₂O(l)
tiene una determinada ΔH.
Si escribimos:
2H₂(g) + O₂(g) → 2H₂O(l)
la entalpía será el doble.
La entalpía es una magnitud extensiva: depende de la cantidad de materia.
Procedimiento para Aplicar la Ley de Hess
Para resolver un problema mediante la Ley de Hess:
- Escribir claramente la reacción que se desea obtener.
- Compararla con las reacciones disponibles.
- Invertir las reacciones cuando sea necesario.
- Multiplicar o dividir las ecuaciones para ajustar los coeficientes.
- Modificar de la misma forma los valores de ΔH.
- Sumar todas las ecuaciones.
- Cancelar las especies que aparezcan en ambos lados.
- Comprobar que la reacción resultante coincide exactamente con la reacción buscada.
- Sumar algebraicamente los valores de ΔH.
Propiedades de los Compuestos Iónicos
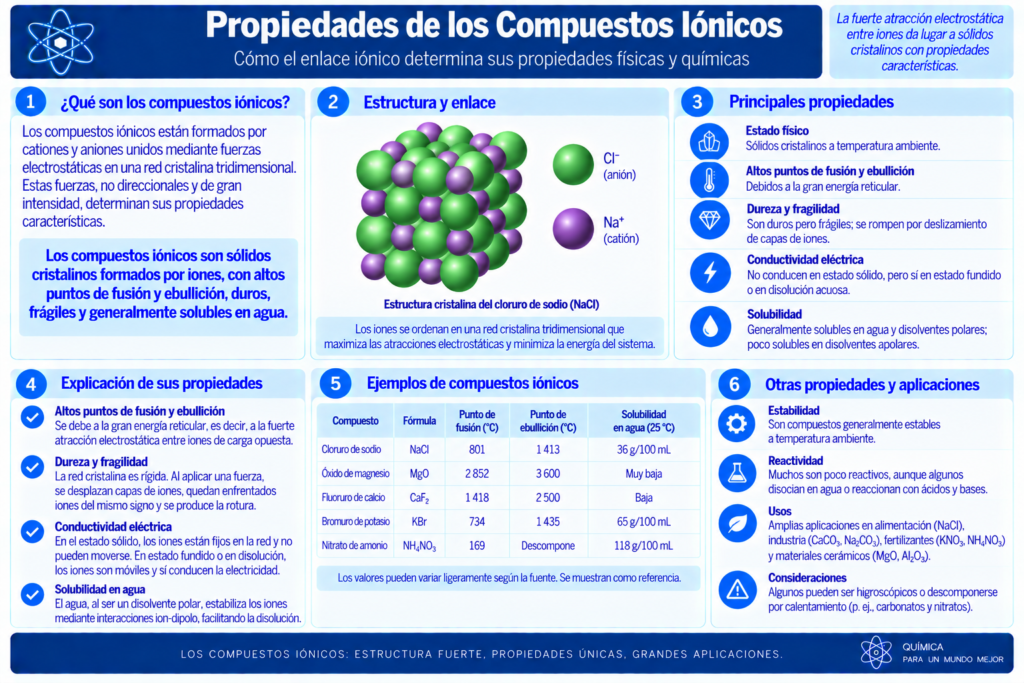
Los compuestos iónicos están formados por cationes y aniones organizados en una red cristalina tridimensional. Sus propiedades macroscópicas dependen principalmente de la intensidad de las atracciones electrostáticas entre los iones, de sus cargas y de la estructura de la red.
Estado Físico
A temperatura ambiente, la mayoría de los compuestos iónicos son sólidos.
Esto se debe a que los iones están fuertemente atraídos entre sí y ocupan posiciones relativamente fijas dentro de una estructura cristalina ordenada.
Por tanto: Compuestos iónicos → generalmente sólidos cristalinos.
No están formados, en condiciones ordinarias, por moléculas individuales independientes, sino por redes extensas de iones.
Estructura Cristalina
Los iones se disponen de forma regular y repetitiva formando una red cristalina.
Cada catión se encuentra rodeado principalmente por aniones y cada anión por cationes, de manera que se maximizan las atracciones entre cargas opuestas y se reducen las repulsiones entre cargas iguales.
La estructura concreta depende de factores como:
- carga de los iones
- tamaño relativo de cationes y aniones
- proporción estequiométrica
- número de coordinación.
Por ejemplo, en el NaCl cada Na⁺ está rodeado por seis Cl⁻ y cada Cl⁻ por seis Na⁺.
Altos puntos de Fusión y Ebullición
Los compuestos iónicos suelen presentar temperaturas de fusión y ebullición elevadas.
Para fundir un sólido iónico es necesario vencer parcialmente las fuertes interacciones electrostáticas que mantienen unidos los iones de la red.
Cuanto más intensa sea la interacción entre los iones, mayor energía será necesaria.
En general: Mayor energía reticular → mayor temperatura de fusión.
La carga y el tamaño de los iones influyen notablemente:
- Mayor carga iónica → mayor atracción.
- Menor radio iónico → menor distancia → mayor atracción.
Por ello, compuestos con iones pequeños y muy cargados suelen presentar interacciones reticulares especialmente intensas.
Dureza
Muchos sólidos iónicos presentan una dureza relativamente elevada.
La fuerte atracción electrostática mantiene los iones firmemente situados en la red cristalina.
Esto hace que sea necesaria una fuerza considerable para deformar su estructura.
Sin embargo, dureza no significa que sean resistentes a los golpes.
Fragilidad
Los sólidos iónicos suelen ser frágiles.
Cuando se aplica una fuerza suficientemente intensa, algunos planos de la red pueden desplazarse.
Antes del desplazamiento: cationes y aniones alternan de forma favorable.
Después del desplazamiento pueden quedar próximos: catión frente a catión o anión frente a anión.
Como las cargas iguales se repelen intensamente, la red puede fracturarse.
Por ello: Sólido iónico → duro, pero generalmente frágil.
Conductividad Eléctrica en Estado Sólido
Los compuestos iónicos sólidos suelen ser malos conductores eléctricos.
Aunque contienen partículas cargadas, los iones se encuentran prácticamente inmovilizados en posiciones fijas de la red cristalina.
Para que exista corriente eléctrica debe producirse un desplazamiento neto de cargas.
En estado sólido: Iones inmóviles → baja conductividad eléctrica.
Conductividad en Estado Fundido
Cuando un compuesto iónico se funde, la estructura cristalina se rompe parcialmente y los iones adquieren movilidad.
Entonces pueden desplazarse bajo la acción de un campo eléctrico.
Por tanto: Compuesto iónico fundido → conductor eléctrico.
Los cationes se desplazan hacia el electrodo negativo y los aniones hacia el electrodo positivo.
Conductividad en Disolución
Si un compuesto iónico se disuelve y los iones quedan separados y móviles, la disolución puede conducir la electricidad.
Por ejemplo: NaCl(s) → Na⁺(aq) + Cl⁻(aq)
Los iones hidratados pueden desplazarse por la disolución y transportar carga eléctrica.
Por tanto: Iones móviles en disolución → conductividad eléctrica.
Sin embargo, esto solo ocurre si el compuesto se disuelve en cantidad suficiente.
Solubilidad en Agua
Muchos compuestos iónicos son solubles en agua, pero no todos.
El agua es un disolvente polar.
Sus moléculas presentan una distribución desigual de carga:
- O → región parcialmente negativa.
- H → regiones parcialmente positivas.
Cuando un compuesto iónico entra en contacto con agua, pueden producirse interacciones ion-dipolo:
- Catión ↔ extremo parcialmente negativo del agua.
- Anión ↔ extremos parcialmente positivos del agua.
Estas interacciones pueden estabilizar los iones separados.
Hidratación de los Iones
Cuando un ion queda rodeado por moléculas de agua se dice que está hidratado.
Por ejemplo: Na⁺(aq) , representa un ion sodio hidratado, no un Na⁺ completamente aislado.
Las moléculas de agua se orientan alrededor del ion:
- alrededor de un catión → el oxígeno se orienta hacia el ion;
- alrededor de un anión → los hidrógenos se orientan hacia el ion.
La hidratación estabiliza los iones en disolución.
Solubilidad en Disolventes Apolares
Los compuestos iónicos suelen presentar baja solubilidad en disolventes apolares.
Estos disolventes no pueden estabilizar eficazmente las cargas separadas de los iones.
Por ello:
Compuesto iónico + disolvente apolar → solubilidad generalmente baja.
Volatilidad
Los compuestos iónicos suelen presentar baja volatilidad.
Las fuertes interacciones electrostáticas dificultan que las partículas abandonen la fase sólida o líquida y pasen a fase gaseosa.
Por ello, muchos sólidos iónicos no se evaporan fácilmente.
Relación entre Propiedades y Energía Reticular
La energía reticular influye en muchas de las propiedades de los sólidos iónicos.
Una energía reticular elevada suele asociarse con:
- fuertes interacciones entre los iones
- mayor estabilidad de la red
- mayor temperatura de fusión
- menor facilidad para separar los iones.
Sin embargo, las propiedades reales dependen también de la estructura cristalina y de otros factores.
Propiedades Mecánicas
Los sólidos iónicos presentan generalmente:
- alta rigidez
- dureza apreciable
- baja maleabilidad
- baja ductilidad
- fragilidad.
- No suelen poder deformarse fácilmente sin romperse.
Esto los diferencia claramente de muchos sólidos metálicos.
Propiedades Térmicas
La fuerte cohesión de la red contribuye a que muchos compuestos iónicos sean térmicamente estables.
Sin embargo, a temperaturas suficientemente elevadas pueden:
- fundirse
- descomponerse
- experimentar transiciones estructurales.
Por ello, no todos los sólidos iónicos simplemente se funden sin sufrir cambios químicos.
Influencia de la Carga y del Radio Iónico
Dos factores fundamentales afectan a muchas de estas propiedades:
- Carga de los iones.
- Radio de los iones.
En términos generales:
Mayor carga + menor tamaño → mayor atracción electrostática.
Esto suele favorecer:
- mayor energía reticular
- mayor dureza
- mayor temperatura de fusión
- menor facilidad para separar los iones.
Enlace Iónico y Energía de Ionización
Para formar un catión es necesario eliminar electrones.
Por tanto, interviene la: energía de ionización.
Los metales que forman fácilmente determinados cationes suelen presentar energías de ionización relativamente bajas para la eliminación de esos electrones de valencia.
Pero la formación de un sólido iónico no depende exclusivamente de esta propiedad.
Debe considerarse el balance energético global.
Enlace Iónico y Afinidad Electrónica
La incorporación inicial de electrones por un átomo gaseoso está relacionada con la: afinidad electrónica.
Por ejemplo:
Cl(g) + e⁻ → Cl⁻(g)
Pero, nuevamente, la estabilidad del compuesto final no puede deducirse únicamente de la afinidad electrónica.
Intervienen todas las etapas energéticas del proceso de formación.
Polarización de los Iones y Carácter Covalente
Los enlaces reales no siempre pueden clasificarse como puramente iónicos o puramente covalentes.
Un catión puede deformar o polarizar la nube electrónica de un anión.
La polarización aumenta generalmente cuando:
- El catión es pequeño.
- El catión posee carga elevada.
- El anión es grande.
- El anión posee una nube electrónica fácilmente deformable.
Cuando la polarización es importante, aumenta el carácter covalente del enlace.
Reglas de Fajans
Las reglas de Fajans permiten estimar cualitativamente cuándo un compuesto formado por iones presenta un carácter covalente apreciable.
Favorecen la Polarización:
Cationes pequeños y con carga elevada
Poseen elevada densidad de carga y gran poder polarizante.
Aniones grandes y con carga elevada
Su nube electrónica es más fácilmente polarizable.
Por tanto, la clasificación iónico/covalente debe entenderse como un modelo y no siempre como una separación absoluta.
Diferencia entre Enlace Iónico y Enlace Covalente
| Característica | Enlace iónico | Enlace covalente |
|---|---|---|
| Modelo básico | Atracción entre iones | Compartición de densidad electrónica |
| Especies típicas | Cationes y aniones | Átomos enlazados |
| Estructura habitual | Red cristalina | Moléculas o redes covalentes |
| Direccionalidad | Predominantemente no direccional | Direccional |
| Electrones | Fuertemente asociados a iones | Compartidos/deslocalizados en enlaces |
| Ejemplos | NaCl, MgO | H₂O, CO₂, CH₄ |
Esta comparación describe modelos límite. Muchos enlaces reales presentan simultáneamente cierto grado de carácter iónico y covalente.
Diferencia entre Compuesto Iónico y Molécula
Una molécula es una entidad discreta formada por átomos unidos.
Por ejemplo:
- H₂O
- CO₂
- NH₃
En un cristal de NaCl no existen normalmente moléculas individuales NaCl.
Existe una red extensa de:
Na⁺ y Cl⁻.
Por eso hablamos de: unidad fórmula NaCl y no de una molécula de NaCl cuando describimos el sólido cristalino.
Ejemplos de Compuestos Iónicos
| Compuesto | Catión | Anión | Proporción |
|---|---|---|---|
| NaCl | Na⁺ | Cl⁻ | 1:1 |
| KBr | K⁺ | Br⁻ | 1:1 |
| MgO | Mg²⁺ | O²⁻ | 1:1 |
| CaCl₂ | Ca²⁺ | Cl⁻ | 1:2 |
| Na₂O | Na⁺ | O²⁻ | 2:1 |
| MgCl₂ | Mg²⁺ | Cl⁻ | 1:2 |
| Al₂O₃ | Al³⁺ | O²⁻ | 2:3 |
También existen compuestos iónicos con iones poliatómicos, por ejemplo:
- NaNO₃
- CaCO₃
- NH₄Cl
Por tanto, “enlace iónico = metal + no metal” es solamente una regla introductoria, no una definición universal.
¿Cómo Reconocer un Compuesto Iónico?
Como orientación inicial:
Metal + no metal
Frecuentemente forma un compuesto predominantemente iónico.
Ejemplos:
- NaCl
- MgO
- CaF₂
Presencia de Iones Poliatómicos
También puede formar compuestos iónicos.
Ejemplos:
- Na₂SO₄
- KNO₃
- NH₄Cl
La identificación definitiva debe basarse en la naturaleza de las especies y de su estructura, no únicamente en una regla memorística.
Errores Frecuentes sobre el Enlace Iónico
- Pensar que un enlace iónico es simplemente «un electrón que pasa de un átomo a otro».
- Pensar que NaCl está formado por moléculas aisladas.
- Confundir enlace iónico con ion.
- Pensar que todos los compuestos iónicos son solubles en agua.
- Pensar que los sólidos iónicos conducen electricidad.
- Olvidar que conducen cuando los iones adquieren movilidad.
- Pensar que dureza y fragilidad son propiedades contradictorias.
- No equilibrar las cargas al escribir la fórmula.
- Confundir fórmula molecular y unidad fórmula.
- Pensar que todos los compuestos metal + no metal son puramente iónicos.
- Utilizar Δχ = 1,7 como frontera universal.
- Ignorar el carácter covalente parcial de determinados compuestos.
- Confundir energía reticular con energía de ionización.
- Ignorar la influencia del radio y de la carga de los iones.
- Pensar que la regla del octeto es la causa fundamental de la formación del cristal.
Curiosidades sobre el Enlace Iónico
- Un cristal de NaCl contiene enormes cantidades de iones organizados regularmente, no moléculas NaCl independientes.
- Cada Na⁺ de la estructura del NaCl presenta seis Cl⁻ como vecinos más próximos y viceversa.
- Los cristales iónicos pueden ser duros y al mismo tiempo frágiles.
- Un sólido iónico puede ser aislante mientras que el mismo compuesto fundido conduce la electricidad.
- Algunos compuestos iónicos son prácticamente insolubles en agua.
- El tamaño de los iones puede influir en la estructura cristalina.
- Las cargas iónicas tienen una gran influencia sobre la energía reticular.
- Los enlaces reales pueden presentar simultáneamente carácter iónico y covalente.
Practica lo Aprendido
Recursos Relacionados
Historia y Estudio del Enlace Iónico
Svante Arrhenius y los iones
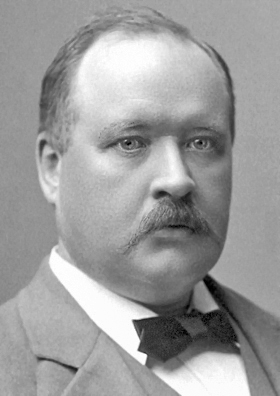
Svante August Arrhenius (1859-1927) fue un químico y físico sueco cuya principal aportación al estudio de los iones fue la formulación de la teoría de la disociación electrolítica. Esta teoría permitió explicar por qué determinadas sustancias conducen la corriente eléctrica cuando se encuentran disueltas en agua. Arrhenius presentó las bases de esta idea en su tesis doctoral de 1884 y la desarrolló posteriormente.
Los Iones antes de Arrhenius
Arrhenius no fue quien introdujo originalmente el concepto de ion.
Durante el siglo XIX, los experimentos de electrólisis habían demostrado que determinadas sustancias podían transportar carga eléctrica a través de una disolución. Michael Faraday había establecido gran parte de la terminología relacionada con estos procesos, incluyendo los términos ion, catión y anión.
Sin embargo, todavía existía una cuestión fundamental:
¿Los iones aparecen solamente cuando circula una corriente eléctrica o ya existen previamente en la disolución?
La aportación esencial de Arrhenius fue defender que los iones ya se encuentran presentes en las disoluciones de los electrolitos, incluso antes de aplicar una corriente eléctrica.
Teoría de la Disociación Electrolítica
Arrhenius propuso que determinadas sustancias, al disolverse en agua, se separan en partículas cargadas eléctricamente.
Estas partículas son los iones.
Estos iones pueden desplazarse por la disolución y transportar carga eléctrica.
Por tanto, la conductividad eléctrica de la disolución no se debe al movimiento de moléculas neutras, sino principalmente al movimiento de especies cargadas.
Disociación de los Compuestos iónicos
En el lenguaje químico actual, para un sólido iónico como NaCl resulta más preciso decir que, al disolverse, sus iones se separan de la red cristalina y quedan solvatados por las moléculas de agua.
Electrolitos
Arrhenius denominó electrolitos a las sustancias que producen iones móviles en disolución y, por ello, permiten la conducción de la corriente eléctrica.
Entre ellos se encuentran numerosos:
- ácidos
- bases
- sales.
El Descubrimiento del Electrón
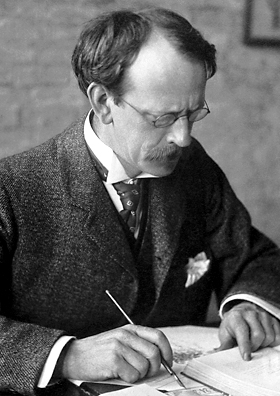
El descubrimiento del electrón fue uno de los acontecimientos fundamentales de la física y la química modernas, porque demostró que el átomo no era una partícula indivisible, sino que contenía componentes más pequeños.
Aunque el descubrimiento se atribuye principalmente a Joseph John Thomson en 1897, fue el resultado de varias décadas de investigaciones sobre la electricidad, los gases a baja presión y los llamados rayos catódicos.
Antecedentes: Electricidad y Tubos de Descarga
Durante el siglo XIX se desarrollaron tubos de vidrio en los que podía reducirse considerablemente la presión del gas contenido en su interior.
Cuando se aplicaba una elevada diferencia de potencial entre dos electrodos:
- cátodo → electrodo negativo
- ánodo → electrodo positivo
- aparecían fenómenos luminosos dentro del tubo.
Los investigadores observaron que desde el cátodo parecía propagarse algún tipo de radiación hacia el interior del tubo. Estas emisiones recibieron el nombre de rayos catódicos.
Entre los científicos que estudiaron estos fenómenos antes de Thomson se encontraban Julius Plücker, Johann Hittorf, Eugen Goldstein, William Crookes, Heinrich Hertz y Philipp Lenard.
Los Rayos Catódicos
Los rayos catódicos presentaban varias propiedades características.
- Se propagaban desde el cátodo.
- Producían fluorescencia cuando incidían sobre determinados materiales.
- Podían producir sombras cuando se interponía un objeto en su trayectoria.
- Podían ser desviados mediante campos magnéticos.
Estas observaciones generaron una importante discusión científica sobre su naturaleza.
Algunos investigadores consideraban que los rayos catódicos eran algún tipo de radiación semejante a las ondas electromagnéticas.
Otros defendían que estaban constituidos por partículas materiales cargadas.
William Crookes y la Naturaleza Corpuscular
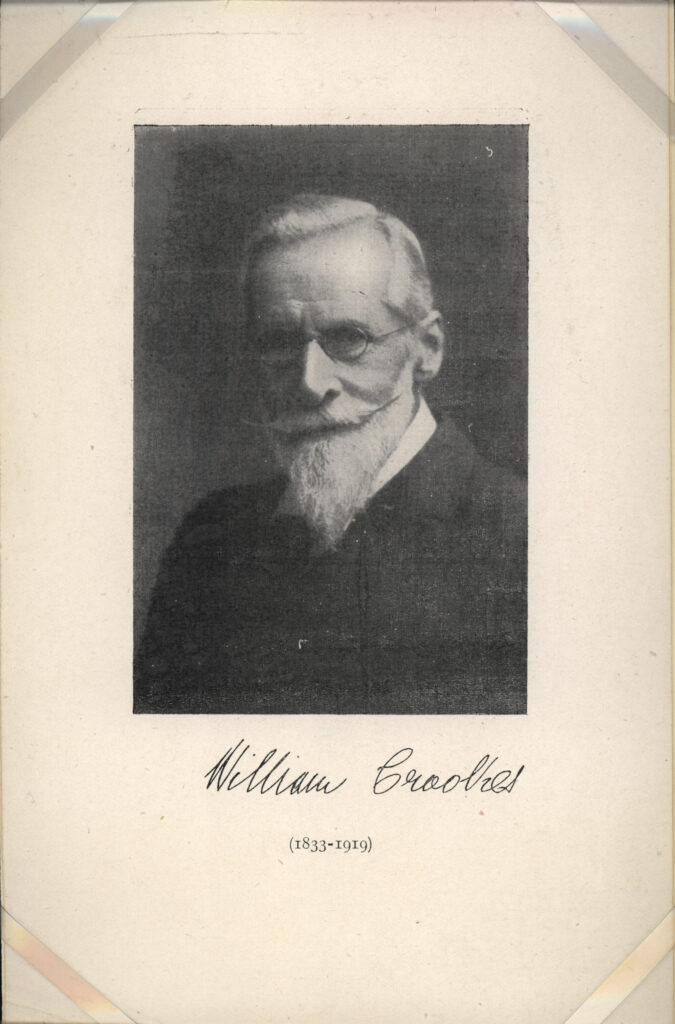
William Crookes realizó importantes experimentos con tubos de descarga de gases a baja presión.
A partir de sus observaciones defendió que los rayos catódicos estaban constituidos por partículas emitidas desde el cátodo.
Sin embargo, en aquel momento todavía no existían pruebas suficientes para establecer definitivamente su naturaleza.
La cuestión continuó abierta durante varios años.
Jean Perrin y la Carga Negativa
Un paso importante fue demostrar que los rayos catódicos transportaban carga eléctrica negativa.
Jean Baptiste Perrin realizó experimentos en los que los rayos catódicos penetraban en un recipiente conductor, comprobando que este adquiría carga negativa.
Estos resultados apoyaban la interpretación corpuscular de los rayos catódicos.
J. J. Thomson
Joseph John Thomson (1856-1940) era director del Laboratorio Cavendish de la Universidad de Cambridge cuando realizó los experimentos que condujeron a la identificación del electrón.
En 1897 estudió sistemáticamente el comportamiento de los rayos catódicos utilizando tubos de descarga con gases a muy baja presión.
Su objetivo era determinar definitivamente qué eran esos rayos.
Desviación Mediante Campos Magnéticos
Thomson comprobó también que los rayos catódicos podían desviarse mediante un campo magnético.
Una partícula cargada que se mueve en un campo magnético experimenta una fuerza que modifica su trayectoria.
Por tanto, el hecho de que los rayos fueran afectados tanto por campos eléctricos como magnéticos proporcionaba una evidencia sólida de su naturaleza eléctrica y corpuscular.
Relación entre Carga y Masa
Uno de los resultados más importantes de Thomson fue determinar la relación entre la carga eléctrica y la masa de las partículas: e/m
donde:
- e = carga de la partícula
- m = masa de la partícula.
Thomson combinó las desviaciones producidas por campos eléctricos y magnéticos para determinar esta relación.
Encontró un valor de e/m enormemente superior al correspondiente al ion hidrógeno conocido por los estudios de electrólisis.
Actualmente, el valor de la relación carga/masa del electrón es aproximadamente: |e|/mₑ ≈ 1,76 × 10¹¹ C·kg⁻¹
Una Partícula mucho más Pequeña que el Átomo
El enorme valor de e/m podía explicarse porque:
la carga fuese extraordinariamente grande o la masa fuese extraordinariamente pequeña.
La interpretación que terminó imponiéndose fue que estas partículas tenían una masa muchísimo menor que la de los átomos conocidos.
Las estimaciones iniciales indicaban que su masa era del orden de unas dos mil veces menor que la del átomo de hidrógeno.
Este resultado era revolucionario.
Hasta entonces, el átomo había sido considerado por muchos científicos como la unidad fundamental e indivisible de la materia.
Los experimentos de Thomson demostraban que existía una partícula más pequeña que el átomo.
Independencia del Material Utilizado
Thomson realizó experimentos utilizando diferentes gases y diferentes materiales como electrodos.
La relación e/m obtenida era esencialmente la misma.
Esto era fundamental.
Si las partículas aparecían independientemente del tipo de gas o del material del cátodo, no podían ser características de una sustancia concreta.
Thomson concluyó que estas partículas formaban parte de todos los átomos.
Los “corpúsculos” de Thomson
Thomson denominó inicialmente a estas partículas: corpúsculos.
No utilizó inicialmente el término electrón para designarlas.
El término electron había sido introducido por George Johnstone Stoney en 1891 para referirse a una unidad elemental de electricidad.

Posteriormente comenzó a utilizarse para designar las partículas identificadas experimentalmente por Thomson.
1897: Descubrimiento del Electrón
En 1897 Thomson presentó públicamente sus resultados.
El 30 de abril de ese año expuso sus conclusiones en la Royal Institution de Londres.
Su interpretación fundamental era:
- los rayos catódicos están formados por partículas con carga negativa
- estas partículas son mucho más pequeñas que los átomos
- aparecen independientemente de la naturaleza del material
- por tanto, constituyen componentes universales de la materia.
Este conjunto de resultados constituye lo que normalmente se denomina descubrimiento del electrón.
Thomson no Midió Directamente la Carga del Electrón
Conviene hacer una distinción importante.
Thomson determinó principalmente la relación: e/m
No obtuvo por separado una medida precisa de: la carga e y la masa m.
Por tanto, el experimento de Thomson no determinó directamente la masa exacta del electrón.
Para conocerla era necesario medir independientemente la carga elemental.
Millikan y la Carga del Electrón
A comienzos del siglo XX, Robert Andrews Millikan realizó sus experimentos de la gota de aceite.
Estos permitieron obtener una medida precisa de la carga elemental.
Actualmente: e = 1,602176634 × 10⁻¹⁹ C
Una vez conocida la carga e y utilizando la relación e/m medida experimentalmente, pudo determinarse la masa del electrón: mₑ ≈ 9,109 × 10⁻³¹ kg.
Los experimentos de Millikan completaron así cuantitativamente el trabajo iniciado con los rayos catódicos.
Consecuencia: el Átomo era Divisible
El descubrimiento del electrón tuvo una consecuencia conceptual extraordinaria.
El átomo ya no podía considerarse indivisible.
Si los átomos contenían electrones, debían poseer una estructura interna.
Además, como los átomos ordinarios son eléctricamente neutros y los electrones tienen carga negativa, debía existir alguna forma de carga positiva que compensara esas cargas negativas.
Esto abrió directamente el problema de la estructura atómica.
Primer Modelo Atómico de Thomson
Como consecuencia de sus investigaciones, Thomson desarrolló posteriormente un modelo del átomo en el que los electrones se encontraban dentro de una distribución de carga positiva.
Este modelo fue un intento de explicar cómo podía ser eléctricamente neutro un átomo que contenía partículas negativas.
Más adelante, los experimentos de Rutherford demostrarían que la carga positiva no estaba distribuida uniformemente, sino concentrada principalmente en un núcleo muy pequeño.
Premio Nobel
Joseph John Thomson recibió el Premio Nobel de Física en 1906 por sus investigaciones teóricas y experimentales sobre la conducción de la electricidad a través de los gases.
El reconocimiento estaba directamente relacionado con el trabajo experimental que había llevado a establecer la naturaleza de los rayos catódicos y la existencia de partículas subatómicas.
Importancia del Descubrimiento
El descubrimiento del electrón modificó profundamente la concepción de la materia.
Demostró que:
- el átomo posee estructura interna
- existen partículas subatómicas
- la electricidad está relacionada con partículas portadoras de carga
- los electrones son componentes universales de los átomos.
También proporcionó la base necesaria para comprender posteriormente:
- la estructura electrónica de los átomos;
- la formación de iones;
- los enlaces químicos;
- la electricidad en los materiales;
- la espectroscopía;
- la física atómica;
- la física cuántica.
Desde el punto de vista químico, el descubrimiento del electrón fue especialmente importante porque permitió comprender posteriormente que gran parte del comportamiento químico de los elementos depende de la distribución y transferencia de sus electrones.
En síntesis, el descubrimiento experimental del electrón por J. J. Thomson en 1897 demostró por primera vez de forma convincente la existencia de una partícula universal de carga negativa y masa muy inferior a la de cualquier átomo conocido, estableciendo que los átomos no eran indivisibles y abriendo el camino al desarrollo de los modelos modernos de estructura atómica.
Walther Kossel
En 1916, Walther Kossel desarrolló una interpretación electrónica del enlace en compuestos iónicos.
Relacionó la formación de iones con configuraciones electrónicas estables y con la atracción electrostática entre especies de cargas opuestas.
Max Born y la Comprensión Energética de los Cristales Iónicos
Max Born (1882-1970) realizó una contribución fundamental al estudio de los sólidos iónicos al desarrollar, junto con otros investigadores como Alfred Landé y Fritz Haber, una descripción cuantitativa de la estabilidad energética de las redes cristalinas.
Su aportación permitió pasar de una explicación puramente cualitativa basada en la atracción entre cargas opuestas a un modelo capaz de relacionar matemáticamente la estructura cristalina con la energía reticular.
El problema de la Estabilidad de los Cristales Iónicos
En un cristal iónico, como NaCl, existen simultáneamente:
- atracciones entre iones de carga opuesta
- repulsiones entre iones de igual carga.
No basta, por tanto, con considerar únicamente una pareja aislada Na⁺–Cl⁻.
Cada ion interacciona con un gran número de iones situados a diferentes distancias dentro de la red.
Born contribuyó a desarrollar el tratamiento matemático de todas estas interacciones para explicar por qué el cristal posee una determinada energía y una distancia de equilibrio entre los iones.
Atracción Electrostática en Toda la Red
La contribución atractiva fundamental se basa en la ley de Coulomb.
Para dos iones: E ∝ q₁q₂ / r
Pero en un cristal deben sumarse las interacciones del ion considerado con todos los demás iones de la red.
Dependiendo de su posición:
- los iones de carga contraria producen contribuciones atractivas;
- los iones de la misma carga producen contribuciones repulsivas.
- La geometría concreta del cristal determina el resultado total de esta suma.
Esta dependencia estructural se expresa mediante la llamada constante de Madelung.
Constante de Madelung
La constante de Madelung, M, es un parámetro numérico que depende exclusivamente de la geometría de la red cristalina.
Permite incorporar en una única magnitud la suma de las interacciones electrostáticas de un ion con todos los demás iones del cristal.
Por ello, la energía electrostática depende no solo de:
- carga de los iones
- distancia entre ellos
sino también de:
- disposición tridimensional de la red.
La contribución electrostática puede expresarse aproximadamente como: Uelectrostática = −(NA M |z⁺z⁻|e²)/(4πε₀r)
donde:
- NA = constante de Avogadro;
- M = constante de Madelung;
- z⁺ y z⁻ = números de carga del catión y del anión;
- e = carga elemental;
- ε₀ = permitividad del vacío;
- r = distancia entre los iones vecinos.
El signo negativo representa la estabilización producida por la atracción electrostática global.
El Problema de la Repulsión a Corta Distancia
Si solamente actuara la atracción coulombiana, los iones deberían aproximarse indefinidamente.
Sin embargo, esto no ocurre.
Cuando los iones se encuentran demasiado próximos, sus distribuciones electrónicas comienzan a solaparse y aparece una fuerte repulsión.
Born introdujo un término matemático para representar esta repulsión de corto alcance.
Puede escribirse de forma aproximada como: Urepulsión = B/rⁿ
donde:
- B = constante
- r = distancia interiónica
- n = exponente de Born.
El término repulsivo aumenta muy rápidamente cuando disminuye la distancia entre los iones.
Equilibrio entre Atracción y Repulsión
La estabilidad del cristal resulta del equilibrio entre dos tendencias:
- Atracción electrostática → aproxima los iones.
- Repulsión de corto alcance → impide que se aproximen excesivamente.
Por tanto, la energía potencial total puede representarse como: Utotal = Uatracción + Urepulsión
A grandes distancias, las interacciones son débiles.
Al aproximarse los iones, la atracción disminuye la energía del sistema.
Cuando están demasiado próximos, la repulsión aumenta con gran rapidez.
Existe entonces una distancia interiónica de equilibrio, r₀, para la cual la energía potencial del cristal es mínima.
Ese mínimo energético corresponde a una configuración estable de la red.
Ecuación de Born-Landé
Born y Alfred Landé desarrollaron en 1918 una expresión para estimar la energía reticular de un cristal iónico: U = −(NA M |z⁺z⁻|e²)/(4πε₀r₀) · (1 − 1/n)
La ecuación combina:
- atracción coulombiana entre los iones
- geometría de la red mediante M
- distancia interiónica r₀
- carga de los iones
- repulsión de corto alcance mediante el exponente n.
Esta formulación constituyó uno de los primeros modelos cuantitativos satisfactorios de la energía de los cristales iónicos.
Exponente de Born
El parámetro n recibe el nombre de exponente de Born.
Está relacionado con la rapidez con la que aumenta la repulsión cuando los iones se aproximan y depende de las características electrónicas de los iones.
Sus valores suelen encontrarse aproximadamente entre 5 y 12 para muchos sólidos iónicos.
Cuanto mayor es n, más bruscamente aumenta la repulsión a distancias pequeñas.
Importancia de la Contribución de Born
La aportación de Max Born fue decisiva porque permitió interpretar los cristales iónicos como sistemas cuya estabilidad surge del balance cuantitativo entre: atracciones electrostáticas de largo alcance y repulsiones muy intensas a corta distancia.
Con ello pudo explicarse:
- por qué existe una distancia interiónica de equilibrio
- por qué los cristales iónicos poseen una energía reticular determinada
- cómo influyen la carga y el tamaño de los iones
- por qué la geometría de la red afecta a su estabilidad
- cómo comparar energéticamente diferentes sólidos iónicos.
La idea esencial puede resumirse así:
un cristal iónico alcanza una estructura estable cuando el balance entre las atracciones electrostáticas y las repulsiones de corto alcance produce un mínimo de energía potencial.
Esta descripción constituye una de las bases históricas de la comprensión moderna de la energía de los sólidos iónicos.
