Enlace Covalente
Introducción
El Enlace Covalente es un tipo de enlace químico en el que dos átomos comparten densidad electrónica, frecuentemente representada mediante uno o varios pares de electrones compartidos. Se forma habitualmente entre elementos no metálicos y permite originar tanto moléculas individuales como extensas redes covalentes.
Los Enlaces Covalentes pueden ser sencillos, dobles o triples y presentar diferente grado de polaridad dependiendo de cómo se distribuya la densidad electrónica entre los átomos. Su estudio permite comprender la estructura molecular, la geometría, la polaridad y muchas de las propiedades físicas y químicas de las sustancias.
¿Qué es el Enlace Covalente?
El enlace covalente es una interacción química caracterizada por la compartición de densidad electrónica entre átomos.
En el modelo de Lewis, esta compartición se representa mediante pares de electrones.
Por ejemplo: H—H
Los dos átomos de hidrógeno comparten un par de electrones.
Cada átomo puede contabilizar así dos electrones en su capa de valencia.
Otro ejemplo: Cl—Cl
Cada átomo de cloro aporta un electrón al par enlazante y completa su octeto en la representación de Lewis.
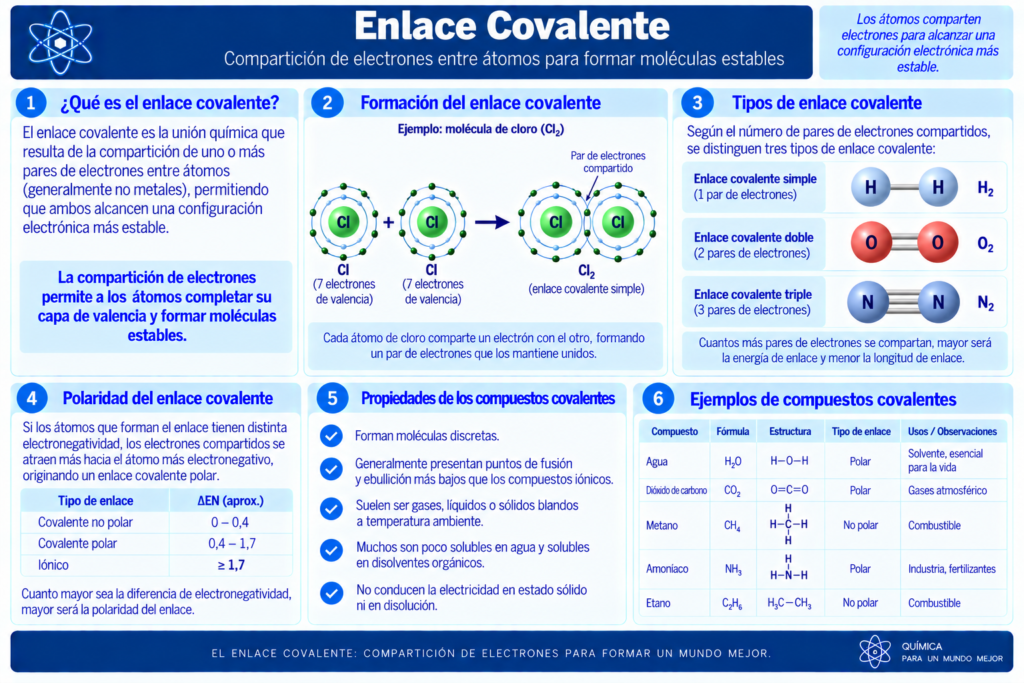
¿Cómo se Forma un Enlace Covalente?
Cuando dos átomos se aproximan aparecen simultáneamente interacciones:
- Núcleo–electrón atractivas.
- Núcleo–núcleo repulsivas.
- Electrón–electrón repulsivas.
A una determinada distancia internuclear puede alcanzarse una situación energéticamente más estable que la correspondiente a los átomos separados.
La densidad electrónica compartida entre ambos núcleos contribuye a mantener unidos los átomos.
Por tanto, es preferible explicar el enlace covalente como una consecuencia de la distribución electrónica y de la disminución de energía del sistema, y no simplemente como «dos átomos que quieren completar el octeto».
Electrones de Valencia y Enlace Covalente
Los electrones de valencia desempeñan un papel fundamental en la formación de enlaces.
Ejemplos:
- H → 1 electrón de valencia
- C → 4
- N → 5
- O → 6
- F → 7
El número y distribución de estos electrones condicionan los enlaces que puede formar cada átomo.
Ejemplo:
- Carbono → normalmente puede establecer cuatro enlaces covalentes en muchos compuestos.
- Oxígeno → frecuentemente establece dos.
- Nitrógeno → frecuentemente tres.
- Hidrógeno → uno.
Estas son tendencias habituales, no reglas universales aplicables a todas las especies.
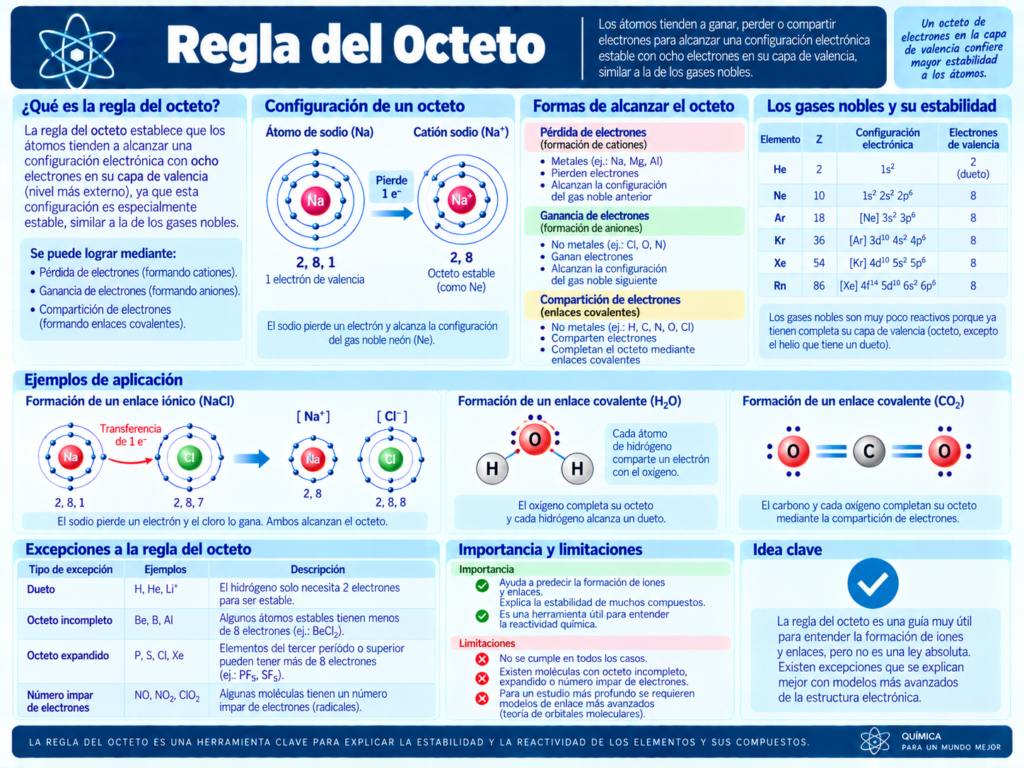
Regla del Octeto y Enlace Covalente
Muchos enlaces covalentes de elementos representativos pueden interpretarse mediante la regla del octeto.
Los átomos comparten electrones de forma que cada uno puede contabilizar una configuración externa estable.
Ejemplo: H₂O
El oxígeno establece dos enlaces O—H y posee dos pares libres.
En su estructura de Lewis:
- O → 8 electrones alrededor.
- H → 2 electrones alrededor.
Sin embargo, la regla del octeto es una herramienta descriptiva útil y presenta numerosas excepciones.
Representación de los Enlaces Covalentes
En las estructuras de Lewis, un par de electrones compartido puede representarse mediante dos puntos: H:H
H:H
o mediante una línea: H—H
Por tanto:
- Una línea → un par enlazante.
- Dos líneas → dos pares enlazantes.
- Tres líneas → tres pares enlazantes.
Esto permite distinguir entre:
- Enlace sencillo.
- Enlace doble.
- Enlace triple.
Tipos de Enlace Covalente
El enlace covalente se forma cuando dos átomos comparten uno o varios pares de electrones. Es característico principalmente de átomos no metálicos y permite que los átomos alcancen configuraciones electrónicas más estables.
Los enlaces covalentes pueden clasificarse atendiendo a distintos criterios:
- número de pares de electrones compartidos
- distribución de la densidad electrónica
- procedencia del par electrónico compartido.
Según el Número de Pares de Electrones Compartidos
Enlace Covalente Simple
Se forma cuando dos átomos comparten un solo par de electrones.
Se representa mediante una línea: A—B
Ejemplo:H—H
En H₂, cada átomo de hidrógeno aporta un electrón y ambos comparten un par electrónico.
Otro ejemplo es el enlace entre los átomos de cloro en Cl₂: Cl—Cl
Un enlace simple contiene, en la descripción habitual mediante orbitales moleculares localizados, un enlace σ (sigma).
En general, dentro de enlaces entre los mismos átomos:
enlace simple → mayor longitud y menor energía de enlace que un enlace doble o triple.
Enlace Covalente Doble
Se forma cuando dos átomos comparten dos pares de electrones.
Se representa: A=B
Por ejemplo: O=O
En la molécula de O₂ se representan dos pares de electrones compartidos entre los átomos de oxígeno en la estructura de Lewis.
Otro ejemplo: O=C=O , en el dióxido de carbono.
Un enlace doble suele describirse como formado por:
- un enlace σ
- un enlace π.
El enlace σ se origina por solapamiento frontal de orbitales, mientras que el enlace π se produce mediante solapamiento lateral.
En general:
enlace doble → más corto y más fuerte que el correspondiente enlace simple.
Enlace Covalente Triple
Se forma cuando dos átomos comparten tres pares de electrones.
Se representa: A≡B
Por ejemplo: N≡N , en la molécula de nitrógeno.
También aparece en: HC≡CH, etino o acetileno.
Un enlace triple suele describirse como:
- un enlace σ
- dos enlaces π.
En general:
enlace triple → más corto y más fuerte que un enlace doble o simple entre los mismos átomos.
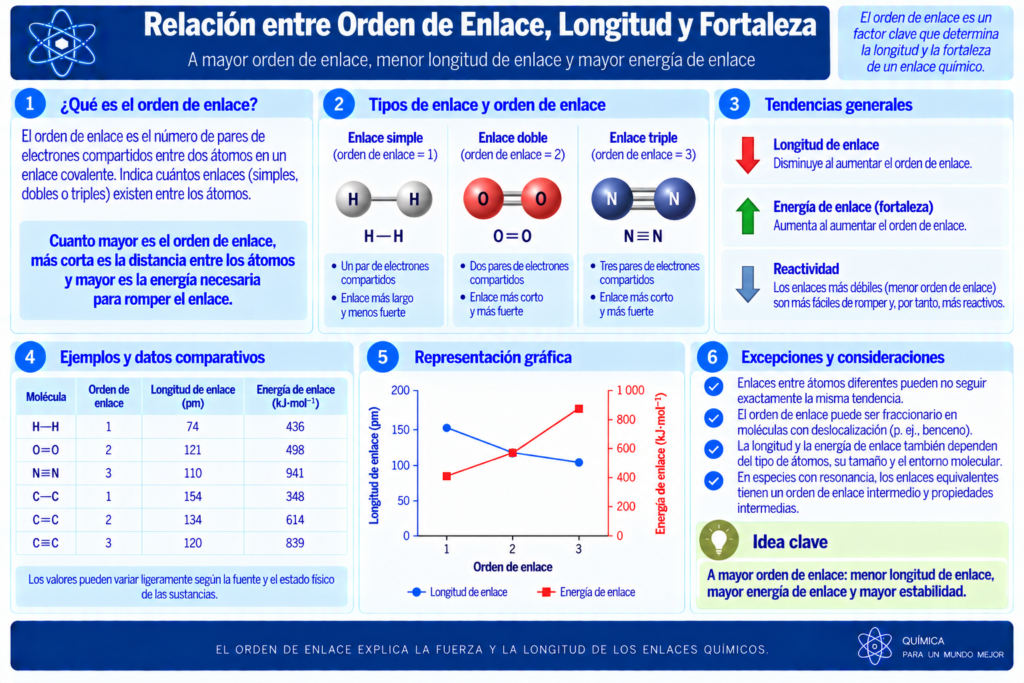
Relación entre Orden de Enlace, Longitud y Fortaleza
Para enlaces comparables entre los mismos tipos de átomos:
- Simple → orden de enlace 1
- Doble → orden de enlace 2
- Triple → orden de enlace 3
Al aumentar el orden de enlace:
- aumenta generalmente la energía necesaria para romperlo
- disminuye la longitud del enlace.
Por tanto:
Enlace triple < enlace doble < enlace simple , en longitud.
Y aproximadamente:
Enlace triple > enlace doble > enlace simple , en fortaleza.
Estas tendencias son generales y deben compararse entre enlaces químicamente semejantes.
Según la Distribución de los Electrones Compartidos
Enlace Covalente Apolar
Se produce cuando el par electrónico se comparte de forma aproximadamente simétrica entre los átomos.
Esto ocurre especialmente cuando los dos átomos tienen electronegatividades iguales o muy similares.
Ejemplos:
- H₂
- Cl₂
- N₂
- O₂
Como los dos átomos tienen la misma electronegatividad, ninguno atrae preferentemente hacia sí la densidad electrónica del enlace.
No aparece entonces una separación permanente significativa de carga a lo largo del enlace.
También pueden existir enlaces con polaridad muy pequeña entre átomos diferentes si sus electronegatividades son muy semejantes.
Enlace Covalente Polar
Se produce cuando los electrones compartidos no se distribuyen por igual entre los dos átomos.
El átomo más electronegativo atrae con mayor intensidad la densidad electrónica.
Se genera entonces una separación parcial de cargas:
- δ⁺ → átomo menos electronegativo.
- δ⁻ → átomo más electronegativo.
Por ejemplo, en HCl: Hδ⁺—Clδ⁻
El cloro es más electronegativo que el hidrógeno y atrae con mayor intensidad la densidad electrónica del enlace.
Se genera así un dipolo de enlace.
Diferencia de Electronegatividad
La polaridad de un enlace está relacionada con la diferencia de electronegatividad: Δχ = |χA − χB|
Cuanto mayor sea la diferencia de electronegatividad, generalmente mayor será la polarización del enlace.
Sin embargo, no existe una frontera exacta y universal que permita separar de forma absoluta:
- enlace covalente apolar
- enlace covalente polar
- enlace iónico.
Existe una transición gradual entre el carácter covalente y el carácter iónico.
Por ello, los valores de Δχ utilizados en algunos libros para clasificar los enlaces deben considerarse orientativos.
Enlace Covalente Coordinado o Dativo
En un enlace covalente convencional, puede representarse que cada átomo aporta inicialmente un electrón al par compartido.
En un enlace covalente coordinado, los dos electrones que forman inicialmente el enlace proceden del mismo átomo.
El átomo que aporta el par electrónico actúa como donador.
El otro átomo o especie acepta ese par electrónico.
Puede representarse mediante una flecha: A: → B
donde A aporta el par de electrones.
Ejemplo: ion amonio
El amoníaco NH₃ posee un par de electrones no enlazante sobre el nitrógeno.
Puede reaccionar con un protón: NH₃ + H⁺ → NH₄⁺
El nitrógeno aporta su par electrónico para formar el nuevo enlace N—H.
Inicialmente puede representarse como un enlace coordinado: NH₃ → H⁺
Sin embargo, una vez formado el ion NH₄⁺, los cuatro enlaces N—H son equivalentes dentro de la estructura del ion.
Por tanto, el enlace coordinado no constituye después de su formación una clase físicamente distinta de enlace covalente.
La denominación indica principalmente el origen formal del par electrónico utilizado para formar el enlace.
Ejemplo: ion hidronio
El agua posee pares electrónicos no enlazantes en el oxígeno.
Puede reaccionar con un protón: H₂O + H⁺ → H₃O⁺
El oxígeno aporta un par electrónico para formar el nuevo enlace O—H.
Clasificación mediante enlaces σ y π
Los enlaces covalentes también pueden clasificarse según el tipo de solapamiento de los orbitales.
Enlace sigma, σ
Se forma mediante solapamiento frontal de orbitales a lo largo del eje internuclear.
La densidad electrónica se concentra alrededor del eje que une los dos núcleos.
Todos los enlaces simples son enlaces σ.
Por ejemplo:
- H—H
- C—H
- C—C
Un enlace σ suele permitir rotación alrededor del eje internuclear, siempre que no existan otras restricciones estructurales.
Enlace pi, π
Se forma mediante solapamiento lateral de orbitales, normalmente orbitales p.
La densidad electrónica se sitúa principalmente a ambos lados del eje internuclear.
Los enlaces π aparecen acompañando a un enlace σ.
Por tanto:
- Enlace simple → 1 σ
- Enlace doble → 1 σ + 1 π
- Enlace triple → 1 σ + 2 π
Los enlaces π restringen la rotación alrededor del enlace, porque la rotación destruiría el solapamiento lateral de los orbitales.
Esto tiene importantes consecuencias en la geometría molecular.
Resumen de los Principales Tipos de Enlace covalente
| Criterio de clasificación | Tipo de enlace | Característica principal | Ejemplo |
|---|---|---|---|
| Número de pares compartidos | Simple | Se comparte 1 par de electrones. Está formado por 1 enlace σ. | H—H, Cl—Cl |
| Número de pares compartidos | Doble | Se comparten 2 pares de electrones. Está formado por 1 σ + 1 π. | O=O, C=O |
| Número de pares compartidos | Triple | Se comparten 3 pares de electrones. Está formado por 1 σ + 2 π. | N≡N, C≡C |
| Distribución electrónica | Apolar | La densidad electrónica se distribuye de forma aproximadamente simétrica entre los átomos. | H₂, Cl₂, N₂ |
| Distribución electrónica | Polar | La densidad electrónica se desplaza hacia el átomo más electronegativo, originando cargas parciales δ⁺ y δ⁻. | Hδ⁺—Clδ⁻ |
| Procedencia del par electrónico | Coordinado o dativo | Los dos electrones utilizados inicialmente para formar el enlace son aportados por el mismo átomo. | NH₄⁺, H₃O⁺ |
| Tipo de solapamiento | σ (sigma) | Se produce por solapamiento frontal de orbitales a lo largo del eje internuclear. | H—H, C—H |
| Tipo de solapamiento | π (pi) | Se produce por solapamiento lateral de orbitales y aparece en enlaces múltiples junto a un enlace σ. | C=C, C≡C |
Resonancia en los Enlaces Covalentes
La resonancia aparece cuando una molécula o ion no puede describirse adecuadamente mediante una única estructura de Lewis. En estos casos, pueden escribirse dos o más estructuras válidas que mantienen la misma disposición de los átomos, pero difieren en la distribución de los electrones.
Estas representaciones se denominan estructuras resonantes, formas resonantes o estructuras canónicas.
La estructura real no corresponde a ninguna de ellas por separado, sino a un híbrido de resonancia.
Idea Fundamental
Consideremos una especie que puede representarse mediante dos estructuras: A ↔ B
La doble flecha de resonancia, ↔, no significa que la molécula esté transformándose continuamente entre A y B.
Las estructuras A y B son únicamente representaciones límite utilizadas para describir una única distribución electrónica real.
Por tanto:
- Estructuras resonantes ≠ moléculas diferentes.
- Estructuras resonantes ≠ equilibrio químico.
- Estructura real = híbrido de resonancia.
Qué Cambia entre las Estructuras Resonantes
En las distintas estructuras resonantes:
- los núcleos de los átomos permanecen en las mismas posiciones
- no cambia la conectividad entre los átomos
- únicamente cambia la distribución formal de los electrones.
Pueden desplazarse:
- electrones de enlaces π
- pares de electrones no enlazantes
- cargas formales.
Los enlaces σ que determinan el esqueleto principal de la molécula normalmente permanecen sin cambios.
Deslocalización Electrónica
La resonancia es una forma de representar la deslocalización electrónica.
Cuando determinados electrones no están confinados entre dos átomos concretos, sino que se encuentran distribuidos sobre varios átomos, se dice que están deslocalizados.
Por ejemplo, en lugar de existir un doble enlace completamente localizado entre dos átomos, la densidad electrónica π puede estar distribuida sobre tres o más átomos.
La deslocalización suele producir una estabilización energética de la especie.
Híbrido de Resonancia
La estructura real recibe el nombre de híbrido de resonancia.
El híbrido combina características de las diferentes estructuras resonantes.
No debe interpretarse como una alternancia temporal entre ellas.
Por ejemplo, si dos estructuras resonantes equivalentes representan un doble enlace situado alternativamente entre diferentes pares de átomos, en la estructura real los enlaces pueden presentar longitudes y órdenes de enlace intermedios.
Ejemplo: ion carbonato
El ion carbonato es: CO₃²⁻
Puede representarse mediante tres estructuras resonantes equivalentes.
En cada una aparece:
- un enlace C=O;
- dos enlaces C—O⁻.
El doble enlace puede situarse formalmente con cualquiera de los tres átomos de oxígeno.
Las tres estructuras tienen la misma energía y son equivalentes.
Sin embargo, experimentalmente los tres enlaces C—O del ion carbonato tienen la misma longitud.
Esto demuestra que no existe realmente:
- un enlace C=O localizado
- dos enlaces C—O localizados.
La densidad electrónica π está deslocalizada sobre los tres enlaces C—O.
Orden de enlace en el carbonato
Las tres estructuras resonantes contienen en total:
- un enlace doble
- dos enlaces simples.
El orden medio de enlace puede estimarse como: (2 + 1 + 1) / 3 = 4/3
Por tanto, cada enlace C—O presenta un orden de enlace aproximado de: 1,33.
Por ello, su longitud es intermedia entre la correspondiente a un enlace simple C—O y a un enlace doble C=O.
Ejemplo: ion nitrato
El ion nitrato: NO₃⁻ , también presenta tres estructuras resonantes equivalentes.
Formalmente, en cada estructura aparece:
- un enlace N=O;
- dos enlaces N—O.
El doble enlace puede situarse con cualquiera de los tres oxígenos.
En la estructura real: los tres enlaces N—O son equivalentes.
El orden medio de enlace es aproximadamente: 4/3.
La carga negativa también se encuentra deslocalizada sobre los átomos de oxígeno.
Ejemplo: ion acetato
El ion acetato: CH₃COO⁻
puede representarse mediante dos estructuras resonantes equivalentes: CH₃—C(=O)—O⁻ ↔ CH₃—C(—O⁻)=O
La carga negativa no está completamente localizada sobre un único oxígeno.
La densidad electrónica está deslocalizada sobre los dos átomos de oxígeno.
Como consecuencia, ambos enlaces C—O presentan longitudes muy similares e intermedias entre un enlace simple y un enlace doble.
Ejemplo: ozono
El ozono: O₃
puede representarse mediante dos estructuras principales: O=O—O ↔ O—O=O
incluyendo las correspondientes cargas formales.
La estructura real presenta dos enlaces O—O equivalentes.
Su orden de enlace medio es aproximadamente: 1,5.
Esto explica que las dos distancias O—O sean iguales y tengan un valor intermedio entre un enlace simple y uno doble.
Resonancia en el benceno
El benceno: C₆H₆ , es uno de los ejemplos clásicos de deslocalización
Puede representarse mediante dos estructuras de Kekulé con enlaces simples y dobles alternados.
Sin embargo, experimentalmente los seis enlaces C—C del anillo tienen la misma longitud.
La estructura real no contiene tres enlaces simples y tres dobles localizados.
Los seis electrones π están deslocalizados alrededor del anillo.
Por ello, todos los enlaces C—C son equivalentes y presentan características intermedias entre enlace simple y doble.
Estabilización por Resonancia
La deslocalización electrónica suele disminuir la energía de la especie.
La estructura real es más estable que cualquiera de las estructuras resonantes considerada por separado.
Esta estabilización se denomina estabilización por resonancia o energía de resonancia.
En términos cualitativos: mayor deslocalización electrónica → generalmente mayor estabilización.
Sin embargo, no todas las estructuras resonantes contribuyen con la misma intensidad al híbrido.
Estructuras Resonantes Equivalentes y no Equivalentes
Las estructuras resonantes pueden ser:
- Equivalentes → tienen la misma energía y contribuyen por igual.
- No equivalentes → presentan energías diferentes y contribuyen de manera desigual.
Por ejemplo, las tres estructuras del ion carbonato son equivalentes.
En otras especies pueden existir estructuras con diferente distribución de cargas y, por tanto, diferente estabilidad.
Qué Estructuras Contribuyen más al Híbrido
Las estructuras resonantes más importantes suelen ser aquellas que presentan:
- octetos completos cuando sea razonable
- menor número de cargas formales
- menor separación de cargas
- cargas negativas situadas preferentemente sobre átomos más electronegativos
- cargas positivas preferentemente sobre átomos menos electronegativos.
Una estructura menos estable no deja necesariamente de contribuir, pero su contribución al híbrido será menor.
Cargas Formales y Resonancia
Las cargas formales permiten evaluar la importancia relativa de las estructuras resonantes.
La carga formal puede calcularse como:
Carga formal = electrones de valencia − electrones no enlazantes − 1/2 electrones enlazantes.
Una estructura con cargas formales pequeñas suele ser más favorable que otra con una separación de cargas innecesariamente grande.
Sin embargo, la carga formal es una herramienta de contabilidad electrónica y no representa necesariamente la distribución real exacta de carga.
Resonancia y Longitud de Enlace
La resonancia explica por qué determinados enlaces presentan longitudes intermedias.
En general:
mayor orden de enlace → enlace más corto.
Cuando la densidad electrónica está deslocalizada, el orden de enlace puede no ser entero.
Por ejemplo:
- orden 1 → enlace principalmente simple;
- orden 1,5 → carácter intermedio;
- orden 2 → enlace principalmente doble.
Esto se refleja experimentalmente en las distancias de enlace.
Resonancia y Energía de Enlace
La deslocalización también modifica la energía de los enlaces.
Un enlace con carácter parcial de doble enlace suele ser más fuerte que un enlace simple equivalente.
Por ejemplo, los enlaces C—O del ion carboxilato presentan mayor fortaleza que un enlace C—O simple convencional debido a la deslocalización.
Condición Necesaria para la Resonancia
Para que exista resonancia debe haber orbitales adecuados que permitan la deslocalización electrónica.
Esto suele ocurrir cuando existen:
- enlaces múltiples conjugados
- pares electrónicos no enlazantes adyacentes a enlaces π
- cargas próximas a sistemas π
- orbitales p contiguos.
La continuidad del solapamiento orbital facilita la deslocalización.
Resonancia y Conjugación
La conjugación aparece cuando existe una secuencia de orbitales p contiguos capaces de solaparse.
Por ejemplo: C=C—C=C
En un sistema conjugado, los electrones π pueden extenderse sobre varios átomos.
La resonancia es una forma de representar mediante estructuras de Lewis esta deslocalización.
Resonancia y Geometría Molecular
La deslocalización puede influir en la geometría.
Cuando un enlace adquiere carácter parcial de doble enlace, la rotación alrededor de ese enlace puede quedar restringida.
Por ejemplo, en determinados grupos funcionales, la resonancia favorece estructuras aproximadamente planas para mantener el solapamiento entre orbitales p.
Resonancia no Significa Movimiento de Electrones entre Estructuras
Es importante evitar una interpretación frecuente pero incorrecta.
Los electrones no están saltando rápidamente de una estructura resonante a otra.
Las diferentes estructuras son herramientas gráficas.
La molécula posee en todo momento una única distribución electrónica cuántica.
Las estructuras resonantes representan diferentes maneras límite de describir esa misma distribución.
Resonancia Frente a Equilibrio Químico
La resonancia se representa con: ↔
Un equilibrio químico se representa con: ⇌
En un equilibrio existen realmente especies químicas diferentes que pueden transformarse unas en otras.
En la resonancia no existen diferentes especies en equilibrio.
Existe una única especie cuya estructura electrónica no puede representarse adecuadamente mediante una sola fórmula de Lewis.
Resonancia frente a Isomería
Los isómeros son sustancias distintas con la misma fórmula molecular pero diferente estructura.
En las estructuras resonantes:
la posición de los núcleos y la conectividad permanecen iguales.
En los isómeros:
puede cambiar la conectividad o la disposición espacial de los átomos.
Por tanto: estructuras resonantes ≠ isómeros.
Importancia de la Resonancia
La resonancia permite explicar:
- equivalencia de enlaces
- longitudes de enlace intermedias
- órdenes de enlace fraccionarios
- distribución de cargas
- estabilidad de numerosos iones y moléculas
- comportamiento de sistemas conjugados
- propiedades de compuestos aromáticos.
La idea fundamental es que una sola estructura de Lewis puede resultar insuficiente cuando la densidad electrónica está deslocalizada.
En estos casos, se utilizan varias estructuras resonantes para representar un único híbrido de resonancia, que corresponde a la estructura electrónica real de la especie.
Enlaces Covalentes Localizados y Deslocalizados
En un modelo localizado, un par electrónico puede asociarse principalmente a dos átomos concretos.
Sin embargo, existen sistemas donde la densidad electrónica se extiende sobre varios átomos.
Hablamos entonces de: deslocalización electrónica
La resonancia constituye una forma de representar esta situación mediante estructuras de Lewis.
La deslocalización puede influir notablemente en:
- Estabilidad.
- Longitudes de enlace.
- Reactividad.
- Propiedades electrónicas.
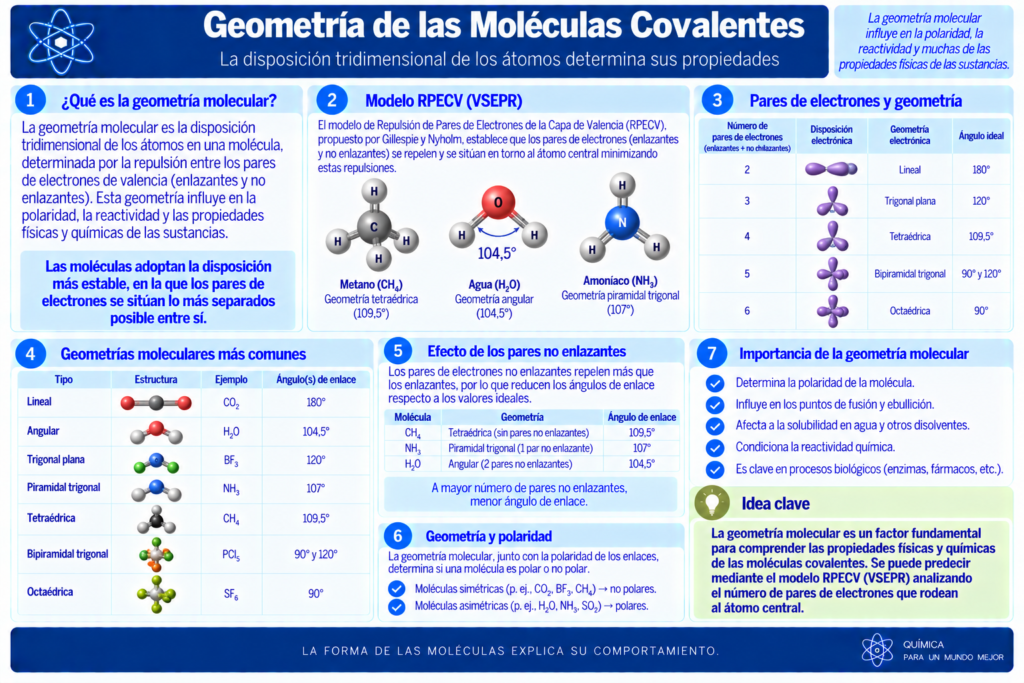
Geometría de las Moléculas Covalentes
Los enlaces covalentes poseen una importante componente direccional.
La disposición de enlaces y pares libres alrededor de los átomos determina la geometría molecular.
Ejemplos:
- CO₂ → lineal.
- BF₃ → trigonal plana.
- CH₄ → tetraédrica.
- NH₃ → piramidal trigonal.
- H₂O → angular.
La geometría puede predecirse en numerosas especies sencillas mediante el modelo RPECV/VSEPR.
Enlace Covalente y Polaridad Molecular
No debemos confundir: polaridad del enlace con polaridad de la molécula.
Una molécula puede contener enlaces polares y ser globalmente apolar.
Ejemplo: CO₂
- Cada enlace C=O es polar.
- Pero la molécula es lineal: O=C=O
- Los momentos dipolares se cancelan.
- CO₂ → apolar.
En H₂O:
- Los enlaces O—H son polares.
- La molécula es angular.
- Los dipolos no se cancelan.
- H₂O → polar.
Sustancias Covalentes
Las sustancias en las que predominan enlaces covalentes pueden presentar estructuras muy diferentes.
Conviene distinguir dos grandes categorías:
Sustancias Moleculares
Están formadas por moléculas discretas.
Ejemplos:
- H₂O
- CO₂
- NH₃
- CH₄
Sólidos Covalentes Reticulares
Los átomos forman estructuras extensas conectadas mediante enlaces covalentes.
Ejemplos:
- Diamante.
- Silicio.
- Carburo de silicio.
- Sílice en numerosas estructuras cristalinas.
Esta diferencia determina propiedades completamente distintas.
Sustancias Covalentes Moleculares
En estas sustancias existen enlaces covalentes fuertes dentro de cada molécula.
Entre moléculas actúan fuerzas intermoleculares.
Por ello, muchas de sus propiedades físicas dependen en gran medida de:
- Fuerzas de dispersión.
- Interacciones dipolo-dipolo.
- Puentes de hidrógeno, cuando corresponda.
Esto explica por qué sustancias formadas mediante enlaces covalentes pueden presentar puntos de fusión y ebullición muy diferentes.
Sólidos covalentes reticulares
En estos materiales no existen normalmente moléculas independientes.
Los átomos están conectados mediante una extensa red de enlaces covalentes.
Ejemplos importantes:
Diamante
Cada átomo de carbono está unido tetraédricamente a cuatro carbonos.
Silicio
Presenta una estructura covalente tridimensional.
Carburo de Silicio
Forma estructuras reticulares muy resistentes.
Dióxido de Silicio
En muchas de sus formas sólidas, cada átomo se integra en una estructura covalente extensa.
Estas sustancias pueden presentar propiedades radicalmente distintas de las sustancias moleculares.
Propiedades de las Sustancias Covalentes Moleculares
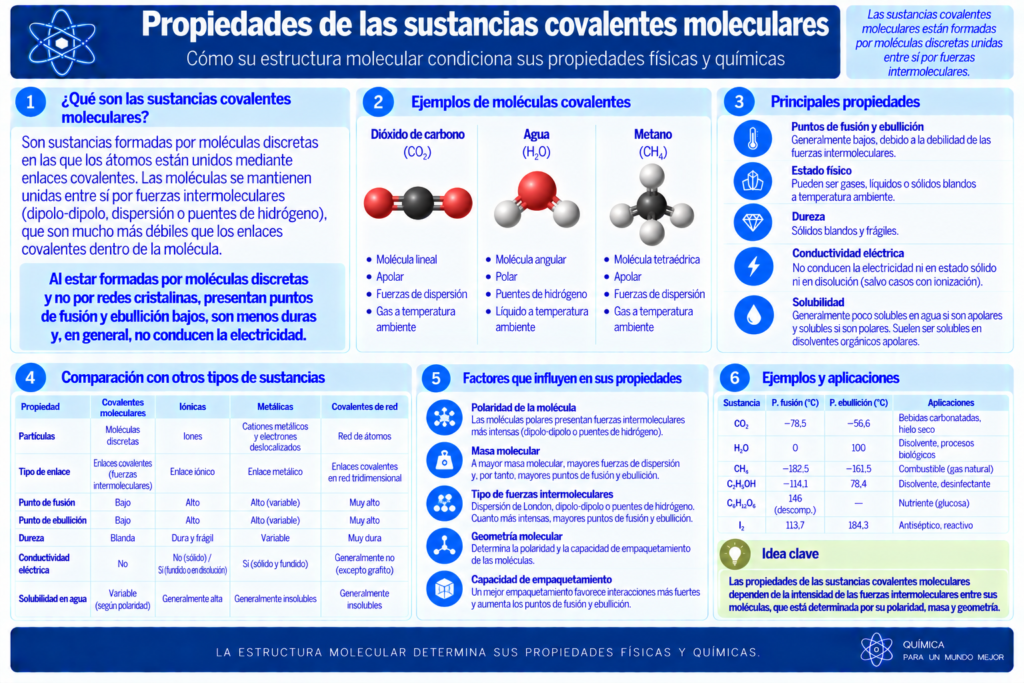
Las sustancias covalentes moleculares están formadas por moléculas independientes en las que los átomos se encuentran unidos mediante enlaces covalentes.
Dentro de cada molécula, los enlaces covalentes son relativamente fuertes. Sin embargo, entre unas moléculas y otras actúan fuerzas intermoleculares, generalmente mucho más débiles que los enlaces covalentes intramoleculares.
Por ello, muchas de sus propiedades físicas dependen principalmente de la intensidad de las fuerzas intermoleculares.
Ejemplos de sustancias covalentes moleculares son:
- H₂O
- CO₂
- NH₃
- CH₄
- Cl₂
- I₂
- C₂H₅OH
Existencia de Moléculas Discretas
A diferencia de los sólidos iónicos o de las sustancias covalentes reticulares, las sustancias covalentes moleculares están constituidas por unidades moleculares independientes.
Por ejemplo, el agua está formada por moléculas H₂O individuales.
Dentro de cada molécula existen enlaces covalentes O—H, mientras que entre diferentes moléculas de agua actúan fuerzas intermoleculares.
Por tanto, deben distinguirse claramente:
- Enlaces covalentes → mantienen unidos los átomos dentro de la molécula.
- Fuerzas intermoleculares → mantienen próximas unas moléculas a otras.
Estado Físico
Las sustancias covalentes moleculares pueden presentarse como gases, líquidos o sólidos a temperatura ambiente.
Esto depende principalmente de la intensidad de las fuerzas intermoleculares.
Muchas moléculas pequeñas presentan fuerzas intermoleculares débiles y son gases:
- H₂
- N₂
- O₂
- CO₂
- CH₄
Otras son líquidas:
- H₂O
- Br₂
- etanol
Y algunas forman sólidos moleculares:
- I₂
- S₈
- naftaleno
La naturaleza covalente molecular, por tanto, no determina por sí sola el estado físico.
Puntos de Fusión y Ebullición
Muchas sustancias covalentes moleculares presentan puntos de fusión y ebullición relativamente bajos en comparación con los sólidos iónicos o las redes covalentes.
La razón es que, al fundir o hervir una sustancia molecular, normalmente no se rompen los enlaces covalentes dentro de las moléculas.
Se vencen principalmente las fuerzas intermoleculares.
Por ejemplo, al hervir agua:
H₂O(l) → H₂O(g) , las moléculas permanecen químicamente como H₂O.
No se rompen los enlaces O—H de manera general.
Se superan principalmente las atracciones intermoleculares entre las moléculas de agua.
Influencia de las Fuerzas Intermoleculares
Las temperaturas de fusión y ebullición dependen fuertemente del tipo e intensidad de las fuerzas intermoleculares.
Las principales son:
- fuerzas de dispersión de London
- interacciones dipolo-dipolo
- enlaces o puentes de hidrógeno.
En general:
Fuerzas intermoleculares más intensas → mayor energía necesaria para separar las moléculas → mayor temperatura de fusión y ebullición.
Fuerzas de Dispersión de London
Están presentes en todas las moléculas, incluso en las apolares.
Se deben a fluctuaciones temporales de la distribución electrónica que generan dipolos instantáneos.
Su intensidad aumenta generalmente con:
- número de electrones
- polarizabilidad
- tamaño de la nube electrónica
- superficie de contacto entre moléculas.
Por ejemplo, dentro de los halógenos:
- F₂ y Cl₂ son gases
- Br₂ es líquido
- I₂ es sólido.
Al aumentar el tamaño y la polarizabilidad de las moléculas, aumentan las fuerzas de dispersión.
Interacciones dipolo-dipolo
Aparecen entre moléculas polares.
Una molécula polar presenta una distribución desigual de carga, con regiones parcialmente positivas y parcialmente negativas.
Las regiones de signo opuesto de moléculas próximas se atraen.
Por ejemplo: HCl , presenta interacciones dipolo-dipolo entre sus moléculas.
Estas interacciones suelen ser más intensas que las fuerzas de dispersión entre moléculas de tamaño y polarizabilidad comparables, aunque la comparación real depende de cada sistema.
Puentes de Hidrógeno
Son interacciones intermoleculares especialmente intensas que aparecen cuando el hidrógeno está unido directamente a átomos muy electronegativos, principalmente:
- N
- O
- F
y puede interaccionar con pares electrónicos de otras moléculas.
Ejemplos:
- H₂O
- NH₃
- HF
Los puentes de hidrógeno explican, por ejemplo, que el agua tenga una temperatura de ebullición mucho mayor de la que cabría esperar al considerar únicamente su pequeña masa molecular.
Volatilidad
Muchas sustancias covalentes moleculares son relativamente volátiles.
Una sustancia es más volátil cuanto mayor es su tendencia a pasar a fase gaseosa.
En general:
- Fuerzas intermoleculares débiles → mayor volatilidad.
- Fuerzas intermoleculares intensas → menor volatilidad.
Por ello, sustancias moleculares pequeñas y apolares suelen ser especialmente volátiles.
Conductividad Eléctrica
Las sustancias covalentes moleculares puras suelen ser malas conductoras de la electricidad.
Esto se debe a que normalmente no contienen: iones móviles ni electrones deslocalizados capaces de desplazarse libremente.
Por tanto:
Sustancia molecular covalente pura → generalmente no conductora.
Por ejemplo, el azúcar sólido no conduce la corriente eléctrica.
Conductividad en Disolución
Que una sustancia sea covalente molecular no significa necesariamente que su disolución no pueda conducir electricidad.
Algunas sustancias moleculares reaccionan con el agua y producen iones.
Por ejemplo: HCl + H₂O → H₃O⁺ + Cl⁻
El HCl molecular puro es covalente, pero su disolución acuosa conduce bien la electricidad porque contiene iones móviles.
Por tanto, debe distinguirse entre:
- naturaleza del enlace en la sustancia pura
- especies presentes después de disolverla.
Solubilidad
La solubilidad de las sustancias covalentes moleculares depende en gran medida de su polaridad y de las interacciones que pueden establecer con el disolvente.
Una regla cualitativa útil es: “lo semejante disuelve a lo semejante”.
Esto significa que:
- Moléculas polares → suelen disolverse mejor en disolventes polares.
- Moléculas apolares → suelen disolverse mejor en disolventes apolares.
Sustancias Moleculares Polares en Agua
El agua es un disolvente muy polar.
Las moléculas polares pueden establecer interacciones favorables con el agua.
Por ejemplo, muchas moléculas pequeñas que contienen grupos:
- —OH
- —NH₂
pueden presentar buena solubilidad en agua.
El etanol, por ejemplo, puede formar puentes de hidrógeno con las moléculas de agua.
Sustancias Moleculares Apolares
Las sustancias apolares suelen presentar una baja solubilidad en agua.
Ejemplos:
- hidrocarburos
- muchas moléculas orgánicas apolares
- I₂.
Estas sustancias suelen disolverse mejor en disolventes poco polares o apolares.
Tamaño molecular y solubilidad
La polaridad no es el único factor.
Al aumentar el tamaño de una molécula, las regiones apolares pueden adquirir mayor importancia.
Por ejemplo, en una serie de alcoholes, aunque todos contienen el grupo polar —OH, la solubilidad en agua suele disminuir al aumentar la longitud de la cadena hidrocarbonada.
Por tanto, la solubilidad depende del conjunto de interacciones entre soluto y disolvente.
Dureza
Los sólidos covalentes moleculares suelen ser relativamente blandos en comparación con sólidos iónicos o covalentes reticulares.
Para deformarlos o fundirlos no es necesario romper los enlaces covalentes internos de las moléculas.
Normalmente basta con vencer parcialmente las fuerzas intermoleculares.
Por ello, muchos sólidos moleculares presentan:
- baja dureza
- facilidad de deformación
- puntos de fusión relativamente bajos.
Fragilidad
Algunos sólidos moleculares pueden ser frágiles, pero esta propiedad no es tan característica ni universal como en los sólidos iónicos.
Su comportamiento mecánico depende de:
- forma de las moléculas
- empaquetamiento cristalino
- intensidad de las fuerzas intermoleculares
- temperatura.
Densidad
Las sustancias moleculares suelen presentar densidades moderadas o bajas en comparación con muchos sólidos iónicos o metálicos.
Sin embargo, no constituye una regla absoluta.
La densidad depende de:
- masa molecular
- empaquetamiento
- estado físico
- estructura molecular.
Polaridad Molecular
La polaridad de una molécula depende de dos factores fundamentales:
- polaridad de sus enlaces
- geometría molecular.
Una molécula puede contener enlaces polares y ser globalmente apolar si los dipolos se cancelan.
Por ejemplo:
CO₂ , presenta enlaces C=O polares, pero su geometría lineal provoca que los dipolos se compensen.
Por tanto: CO₂ → molécula apolar.
En cambio:
H₂O , presenta enlaces O—H polares y una geometría angular.
Los dipolos no se cancelan.
Por tanto: H₂O → molécula polar.
Masa Molecular y Propiedades Físicas
Entre moléculas de características semejantes, un aumento de la masa molecular suele ir acompañado de fuerzas de dispersión más intensas.
Por ello pueden aumentar:
- temperatura de ebullición
- temperatura de fusión
- viscosidad.
Y suele disminuir:
- volatilidad.
Sin embargo, la forma molecular y otras fuerzas intermoleculares también pueden modificar considerablemente estas tendencias.
No deben Confundirse con las Sustancias Covalentes Reticulares
Es fundamental distinguir las sustancias covalentes moleculares de los sólidos covalentes reticulares.
En una sustancia molecular:
existen moléculas independientes unidas entre sí mediante fuerzas intermoleculares.
En una sustancia covalente reticular:
los átomos forman una extensa red de enlaces covalentes.
Por ejemplo:
- CO₂ → sustancia covalente molecular.
- Diamante → sólido covalente reticular.
- SiO₂ → sólido covalente reticular.
Por ello, propiedades como los bajos puntos de fusión característicos de muchas sustancias moleculares no pueden aplicarse a las redes covalentes.
Enlace Covalente frente a Enlace Iónico
| Característica | Enlace covalente | Enlace iónico |
|---|---|---|
| Modelo básico | Compartición de densidad electrónica | Atracción entre iones |
| Especies características | Átomos enlazados | Cationes y aniones |
| Direccionalidad | Importante | Predominantemente no direccional |
| Estructuras | Moléculas o redes covalentes | Redes iónicas |
| Ejemplos | H₂O, CO₂, CH₄ | NaCl, MgO, CaCl₂ |
Pero ambos representan modelos límite.
Muchos enlaces reales presentan simultáneamente cierto grado de carácter covalente e iónico.
Carácter Iónico y Covalente del Enlace
No existe una separación física absoluta entre todos los enlaces iónicos y covalentes.
Cuando dos átomos presentan electronegatividades diferentes, la densidad electrónica puede desplazarse hacia uno de ellos.
A medida que aumenta esa desigualdad puede aumentar el carácter iónico.
Por tanto, es más riguroso imaginar un continuo:
covalente apolar → covalente polar → carácter iónico creciente
en lugar de considerar siempre categorías completamente independientes.
Ejemplos de Enlaces Covalentes
| Sustancia | Tipo destacado | Característica |
|---|---|---|
| H₂ | Sencillo apolar | H—H |
| Cl₂ | Sencillo apolar | Cl—Cl |
| HCl | Sencillo polar | Hδ⁺—Clδ⁻ |
| O₂ | Doble | O=O |
| N₂ | Triple | N≡N |
| H₂O | Polar | Molécula angular |
| NH₃ | Polar | Piramidal trigonal |
| CH₄ | Poco polar en conjunto | Tetraédrica |
| CO₂ | Enlaces polares | Molécula apolar |
| BF₃ | Enlaces polares | Molécula apolar idealmente |
Esta tabla resulta especialmente útil porque muestra que tipo de enlace y polaridad molecular no son lo mismo.
Enlace Covalente en el Carbono
El carbono ocupa una posición especialmente importante debido a su capacidad para establecer enlaces covalentes estables consigo mismo y con numerosos elementos.
Puede formar:
- Enlaces sencillos.
- Enlaces dobles.
- Enlaces triples.
- Cadenas.
- Estructuras ramificadas.
- Anillos.
Esta versatilidad constituye una de las bases estructurales de la Química Orgánica.
Ejemplos:
- CH₄
- C₂H₆
- C₂H₄
- C₂H₂
Limitaciones del Modelo de Lewis para el Enlace Covalente
Las estructuras de Lewis son extremadamente útiles, pero no constituyen una descripción completa del enlace.
No explican por sí solas adecuadamente:
- Forma tridimensional.
- Energías de enlace.
- Distribución real de la densidad electrónica.
- Paramagnetismo de determinadas moléculas.
- Deslocalización electrónica completa.
- Estructura electrónica de numerosas especies complejas.
Para una descripción más profunda se utilizan modelos como:
- Teoría del enlace de valencia.
- Orbitales moleculares.
- Mecánica cuántica.
Teoría del Enlace de Valencia
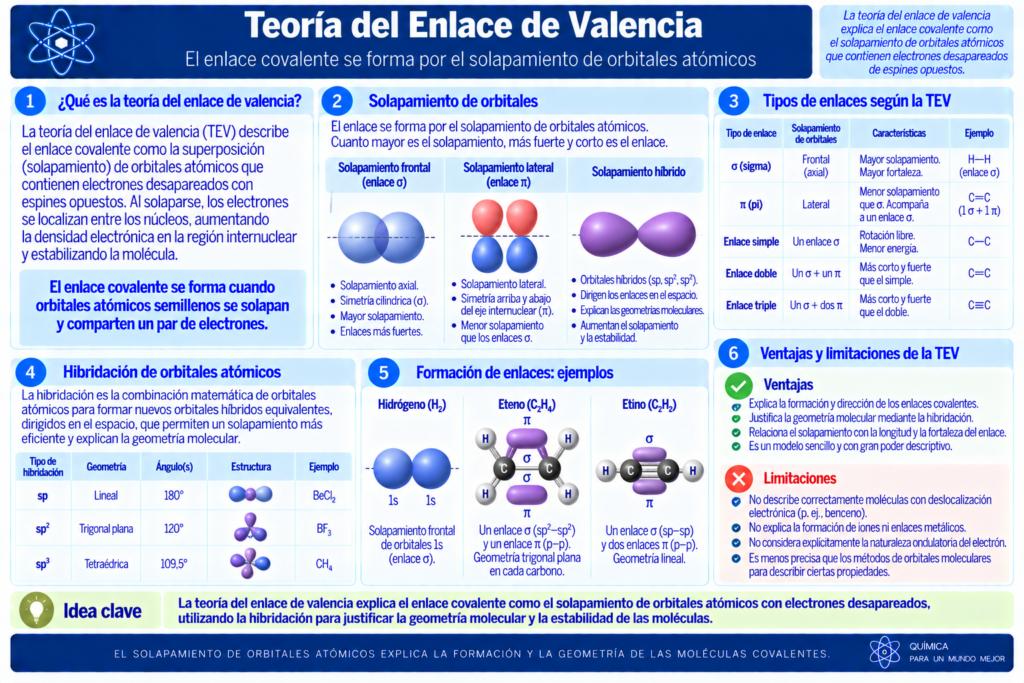
La Teoría del Enlace de Valencia, abreviada normalmente como TEV o VB por su nombre en inglés, Valence Bond Theory, es un modelo cuántico utilizado para explicar la formación de enlaces covalentes a partir de la interacción entre los orbitales atómicos de los átomos que se enlazan.
Su idea fundamental es que un enlace covalente se forma cuando dos orbitales atómicos adecuados se solapan y los electrones que ocupan la región de solapamiento presentan espines opuestos.
La teoría proporciona una interpretación microscópica del concepto de par electrónico compartido introducido anteriormente por las estructuras de Lewis.
Idea fundamental de la Teoría del Enlace de Valencia
Consideremos dos átomos que poseen orbitales con electrones desapareados.
Cuando los átomos se aproximan, sus orbitales pueden solaparse.
Si el solapamiento es favorable, aumenta la densidad electrónica entre los dos núcleos.
Esta densidad electrónica compartida atrae simultáneamente a ambos núcleos y puede disminuir la energía total del sistema.
Cuando se alcanza una distancia internuclear adecuada, se forma un enlace estable.
De forma esquemática:
Orbital de A + orbital de B → solapamiento → enlace covalente
Por tanto, la formación del enlace implica un equilibrio entre:
- atracciones núcleo-electrón
- repulsiones electrón-electrón
- repulsiones núcleo-núcleo.
La distancia de enlace corresponde aproximadamente a una situación de mínima energía potencial.
Solapamiento de Orbitales
El solapamiento orbital es uno de los conceptos centrales de la teoría.
Dos orbitales se solapan cuando ocupan parcialmente la misma región del espacio.
Cuanto más eficaz sea el solapamiento, mayor puede ser la concentración de densidad electrónica entre los núcleos y, en general, más fuerte será el enlace.
Sin embargo, el solapamiento debe producirse entre orbitales:
- con energías adecuadas
- con orientación espacial compatible
- con simetría apropiada.
Por tanto, no todos los orbitales pueden formar enlaces con la misma eficacia.
Ejemplo: formación de H₂
Cada átomo de hidrógeno posee: 1s¹
Es decir, cada átomo contiene un electrón en un orbital 1s.
Cuando dos átomos de hidrógeno se aproximan, sus orbitales 1s pueden solaparse.
Los dos electrones pueden ocupar conjuntamente la región de enlace con espines opuestos.
Se forma entonces: H—H
La densidad electrónica entre los dos núcleos estabiliza la molécula.
Este es el ejemplo más sencillo de aplicación de la teoría del enlace de valencia.
Emparejamiento de Electrones
En la descripción básica de la TEV, un enlace covalente localizado suele estar formado por dos electrones de espines opuestos.
Por ejemplo: ↑↓
Esto está relacionado con el principio de exclusión de Pauli.
Los dos electrones pueden compartir una región espacial de enlace siempre que sus estados de espín sean diferentes.
Por ello, la TEV describe habitualmente el enlace covalente como un par de electrones apareados situado entre dos átomos.
Enlaces localizados
Una característica importante de la teoría del enlace de valencia es que describe los enlaces principalmente como interacciones localizadas entre pares concretos de átomos.
Por ejemplo, en: H₃C—CH₃
cada enlace C—H y el enlace C—C pueden tratarse como enlaces localizados.
Esta descripción se adapta muy bien a la representación química tradicional mediante estructuras de Lewis.
Sin embargo, en moléculas con electrones deslocalizados es necesario ampliar esta descripción mediante estructuras resonantes.
Enlace sigma
Un enlace sigma, σ, se forma mediante solapamiento frontal de orbitales a lo largo del eje internuclear.
Puede producirse mediante diferentes combinaciones:
- s–s
- s–p
- p–p
- u orbitales híbridos.
La densidad electrónica de un enlace σ se concentra principalmente alrededor del eje que une los dos núcleos.
Por ejemplo:
- H₂ → solapamiento 1s–1s.
- HCl → solapamiento entre el orbital 1s del H y un orbital del Cl con la orientación adecuada.
Todos los enlaces covalentes simples pueden describirse, en este marco, como enlaces σ.
Enlace pi
Un enlace pi, π, se forma mediante solapamiento lateral de orbitales, normalmente orbitales p aproximadamente paralelos.
La densidad electrónica queda situada principalmente a ambos lados del eje internuclear.
Los enlaces π aparecen en enlaces múltiples.
Por ejemplo:
- Enlace doble → 1 σ + 1 π.
- Enlace triple → 1 σ + 2 π.
Ejemplo: eteno
En el eteno:
H₂C=CH₂ , el enlace C=C puede describirse como:
- un enlace σ
- un enlace π.
- El enlace σ se forma mediante solapamiento frontal.
- El enlace π se forma por solapamiento lateral de dos orbitales p.
La presencia del enlace π restringe la rotación alrededor del enlace C=C porque la rotación destruiría el solapamiento lateral eficaz.
Ejemplo: etino
En el etino:
HC≡CH , el enlace triple C≡C se describe como:
- 1 enlace σ
- 2 enlaces π.
- Los dos enlaces π se forman mediante dos pares de orbitales p orientados en planos mutuamente perpendiculares.
Orbitales Híbridos
Para explicar determinadas geometrías moleculares, la teoría del enlace de valencia utiliza frecuentemente el concepto de hibridación.
La hibridación consiste en combinar matemáticamente orbitales atómicos de un mismo átomo para obtener nuevos orbitales equivalentes orientados en determinadas direcciones espaciales.
Estos orbitales se denominan orbitales híbridos.
Hibridación sp³
En el modelo habitual: 1 orbital s + 3 orbitales p → 4 orbitales sp³
Los cuatro orbitales híbridos se orientan aproximadamente hacia los vértices de un tetraedro.
Ángulo ideal: 109,5°.
Ejemplo: CH₄
En el metano, los cuatro enlaces C—H pueden describirse mediante el solapamiento de cuatro orbitales híbridos sp³ del carbono con orbitales 1s de los hidrógenos.
Hibridación sp²
En este modelo: 1 orbital s + 2 orbitales p → 3 orbitales sp²
Los orbitales sp² se disponen aproximadamente en un plano con ángulos de: 120°.
Queda un orbital p sin hibridar.
Ejemplo: C₂H₄.
Los orbitales sp² participan en enlaces σ y los orbitales p no hibridados forman el enlace π.
Hibridación sp
En este caso: 1 orbital s + 1 orbital p → 2 orbitales sp
Los dos orbitales híbridos se orientan en direcciones opuestas:180°.
Quedan dos orbitales p sin hibridar.
Ejemplo: C₂H₂.
Los orbitales sp forman el enlace σ y los dos pares de orbitales p forman los dos enlaces π.
Significado real de la Hibridación
La hibridación es un modelo matemático muy útil para describir la geometría y la direccionalidad de los enlaces.
Sin embargo, no debe interpretarse como un proceso físico literal en el que los orbitales atómicos “se transforman” antes de que se forme la molécula.
Los orbitales híbridos son construcciones utilizadas para representar de forma conveniente determinados estados electrónicos.
Por tanto: sp³, sp² y sp , son modelos descriptivos útiles dentro de la teoría del enlace de valencia.
Hibridación y Especies Hipervalentes
Para moléculas como:
- PCl₅
- SF₆
- XeF₄
se utilizó históricamente la descripción:
- sp³d
- sp³d²
- d²sp³.
Sin embargo, estas hibridaciones con orbitales d no constituyen actualmente una explicación física adecuada del enlace en estas especies.
La participación de orbitales d del átomo central suele ser demasiado pequeña para justificar ese modelo tradicional.
Las moléculas hipervalentes se describen con mayor precisión mediante:
- orbitales moleculares
- enlaces multicéntricos
- polarización
- deslocalización electrónica.
Por tanto, las etiquetas sp³d o sp³d² pueden encontrarse en tratamientos históricos o pedagógicos de geometría, pero no deben interpretarse como una descripción rigurosa del enlace.
Resonancia en la Teoría del Enlace de Valencia
La teoría del enlace de valencia puede describir la deslocalización electrónica mediante resonancia.
Cuando una molécula no puede representarse adecuadamente mediante una única estructura localizada, se utilizan varias estructuras de valencia.
Por ejemplo, para el benceno pueden escribirse dos estructuras de Kekulé principales.
La estructura real se describe como una combinación de estas estructuras.
Por tanto, la resonancia permite ampliar la teoría desde una descripción estrictamente localizada hacia sistemas con electrones deslocalizados.
Superposición de Estructuras de Valencia
En una formulación más rigurosa de la TEV, la función de onda molecular puede expresarse como una combinación de varias estructuras de enlace.
No significa que la molécula cambie continuamente entre ellas.
La estructura electrónica real resulta de una combinación cuántica de diferentes contribuciones.
Esto proporciona el fundamento teórico del concepto químico de resonancia.
Enlaces Covalentes Polares
La TEV también puede describir enlaces polares.
Por ejemplo: H—Cl
La densidad electrónica no está necesariamente repartida de manera equivalente entre ambos átomos.
La contribución de estructuras de tipo: H—Cl , puede combinarse conceptualmente con contribuciones de carácter iónico:
H⁺Cl⁻ , para representar una distribución electrónica polarizada.
Esto muestra que la separación entre enlace covalente e iónico no siempre es absoluta.
Direccionalidad de los Enlaces
La TEV explica especialmente bien la direccionalidad de los enlaces covalentes.
Los orbitales p, por ejemplo, poseen orientaciones espaciales definidas.
El solapamiento más eficaz ocurre cuando los orbitales tienen orientaciones apropiadas.
Esto ayuda a comprender la geometría de numerosas moléculas.
Formación de Enlaces y Energía
La formación de un enlace es favorable cuando la aproximación de los átomos produce una disminución de la energía total.
Al principio, al aproximarse dos átomos: la atracción núcleo-electrón favorece el acercamiento.
Pero si se aproximan demasiado: aumentan intensamente las repulsiones núcleo-núcleo y electrón-electrón.
Existe una distancia de equilibrio correspondiente aproximadamente al mínimo de energía.
Esta distancia es la longitud de enlace.
Fuerza del Enlace y Solapamiento
En términos generales:
mayor solapamiento efectivo → enlace más fuerte.
Un solapamiento frontal suele ser más eficaz que un solapamiento lateral comparable.
Por ello, un enlace σ suele presentar una interacción más intensa que un enlace π individual entre orbitales semejantes.
Esta diferencia ayuda a comprender por qué un enlace doble no posee exactamente el doble de energía de un enlace simple.
Orden de Enlace
En la descripción localizada más sencilla:
- enlace simple → orden 1.
- enlace doble → orden 2.
- enlace triple → orden 3.
Sin embargo, cuando existe resonancia, pueden aparecer órdenes de enlace efectivos fraccionarios.
Por ejemplo, en el ion carbonato, los tres enlaces C—O son equivalentes y presentan un orden medio aproximado de: 4/3.
Relación con las Estructuras de Lewis
Las estructuras de Lewis constituyen una representación cualitativa de los pares electrónicos.
La TEV proporciona una base cuántica más profunda para interpretar esos enlaces.
Lewis: par de electrones compartido.
TEV: solapamiento de orbitales y emparejamiento de electrones.
Ambos modelos son complementarios en muchos contextos educativos.
Relación con el modelo TRPECV
La TEV y el modelo TRPECV no cumplen exactamente la misma función.
TRPECV: predice principalmente la geometría molecular a partir de las regiones de densidad electrónica.
TEV: describe la formación de enlaces mediante orbitales y emparejamiento electrónico.
La hibridación dentro de la TEV puede utilizarse para racionalizar determinadas geometrías, pero no debe confundirse con el modelo RPECV.
Teoría del Enlace de Valencia frente a Teoría de Orbitales Moleculares
La TEV describe los electrones principalmente mediante enlaces localizados entre átomos.
La Teoría de Orbitales Moleculares, en cambio, describe electrones que ocupan orbitales extendidos sobre toda la molécula.
De forma simplificada:
- TEV → enlaces localizados.
- TOM → orbitales moleculares deslocalizados.
Ambas teorías se basan en la mecánica cuántica y pueden proporcionar descripciones complementarias.
Limitaciones de la Teoría del Enlace de Valencia
La TEV básica presenta algunas limitaciones.
Puede requerir muchas estructuras resonantes para describir sistemas fuertemente deslocalizados.
También puede resultar menos directa para explicar determinados fenómenos electrónicos, como:
- algunos estados excitados
- espectros electrónicos
- deslocalización extensa
- ciertas propiedades magnéticas.
Un ejemplo clásico es O₂.
Una descripción elemental basada únicamente en una estructura de Lewis con electrones apareados no explica correctamente su paramagnetismo.
La teoría de orbitales moleculares proporciona una explicación especialmente sencilla de esta propiedad mediante dos electrones desapareados en orbitales π*.
Las formulaciones modernas y más avanzadas de la teoría del enlace de valencia pueden describir estos sistemas, pero requieren un tratamiento matemático más complejo que la versión introductoria habitual.
Importancia de la Teoría del Enlace de Valencia
La TEV es especialmente útil para comprender:
- formación de enlaces covalentes
- solapamiento orbital
- enlaces σ y π
- direccionalidad de los enlaces
- enlaces simples, dobles y triples
- hibridación
- geometría molecular
- resonancia
- relación entre estructura electrónica y enlace químico.
Su principal fortaleza es que proporciona una interpretación cuántica muy próxima al lenguaje químico tradicional de enlaces localizados entre pares concretos de átomos.
La idea central puede resumirse así:
Un enlace covalente se forma cuando orbitales adecuados de dos átomos se solapan y los electrones se acoplan de manera que la interacción resultante disminuye la energía del sistema.
La Teoría del Enlace de Valencia constituye, por tanto, uno de los modelos fundamentales para comprender la naturaleza cuántica del enlace covalente.
Teoría de Orbitales Moleculares (TOM)
La Teoría de Orbitales Moleculares, abreviada como TOM o MO por Molecular Orbital Theory, es un modelo cuántico del enlace químico en el que los electrones de una molécula no se consideran necesariamente localizados entre dos átomos concretos, sino distribuidos en orbitales que pueden extenderse sobre varios átomos o incluso sobre toda la molécula.
Su idea fundamental es:
Los orbitales atómicos de los átomos que forman una molécula se combinan para originar orbitales moleculares.
Estos orbitales moleculares pertenecen al conjunto de la molécula y pueden estar ocupados por electrones de acuerdo con las mismas reglas cuánticas generales que se aplican a los orbitales atómicos.
Orbitales Atómicos y Orbitales Moleculares
En un átomo aislado, los electrones ocupan orbitales atómicos: 1s, 2s, 2p, 3s…
Cuando varios átomos forman una molécula, los orbitales atómicos adecuados pueden interaccionar entre sí.
Como resultado se obtienen orbitales moleculares.
De forma simplificada: Orbital atómico A + orbital atómico B → orbitales moleculares
Los orbitales moleculares pueden clasificarse principalmente como:
- enlazantes
- antienlazantes
- no enlazantes.
Combinación Lineal de Orbitales Atómicos
Una aproximación habitual para construir orbitales moleculares es la combinación lineal de orbitales atómicos, conocida como método LCAO:
Linear Combination of Atomic Orbitals.
Matemáticamente, los orbitales moleculares se expresan aproximadamente como combinaciones de orbitales atómicos: ψMO = cAψA ± cBψB
donde:
- ψA y ψB representan orbitales atómicos
- cA y cB indican cuánto contribuye cada orbital atómico al orbital molecular.
- Cuando los átomos son equivalentes, las contribuciones pueden ser aproximadamente iguales.
- En moléculas heteronucleares, los coeficientes pueden ser diferentes.
Condiciones para que dos Orbitales Atómicos Interaccionen Eficazmente
No todos los orbitales atómicos pueden combinarse con la misma eficacia.
Para que la interacción sea importante deben cumplir principalmente tres condiciones:
- energías relativamente próximas
- simetría compatible
- solapamiento espacial significativo.
Si dos orbitales poseen energías muy diferentes, su interacción suele ser pequeña.
Si sus simetrías son incompatibles, no pueden combinarse eficazmente.
Conservación del número de Orbitales
Un principio importante de la TOM es:
El número de orbitales moleculares obtenidos es igual al número de orbitales atómicos que se combinan.
Por ejemplo:
2 orbitales atómicos → 2 orbitales moleculares.
Habitualmente:
- uno enlazante
- uno antienlazante.
Orbital Molecular Enlazante
Cuando dos orbitales atómicos se combinan constructivamente, aumenta la densidad electrónica entre los núcleos.
Se forma un orbital molecular enlazante.
Su energía es menor que la de los orbitales atómicos originales.
La presencia de electrones en este orbital estabiliza la molécula.
De forma esquemática: AO + AO → MO enlazante
La acumulación de densidad electrónica entre los núcleos favorece la atracción entre los electrones y ambos núcleos.
Orbital Molecular Antienlazante
Cuando los orbitales atómicos se combinan destructivamente, aparece una región nodal entre los núcleos.
Se forma un orbital antienlazante.
Se representa normalmente mediante un asterisco:
- σ*
- π*
Su energía es superior a la de los orbitales atómicos originales.
Los electrones que ocupan un orbital antienlazante disminuyen la estabilidad del enlace.
Por tanto:
- electrones enlazantes → estabilizan;
- electrones antienlazantes → desestabilizan.
Nodo entre los Núcleos
Una característica esencial del orbital antienlazante es la presencia de un nodo entre los núcleos.
En esa región: ψ = 0
y, por tanto, la densidad de probabilidad electrónica asociada al orbital es nula.
Esto reduce la densidad electrónica internuclear y favorece la desestabilización respecto al orbital enlazante correspondiente.
Orbitales no Enlazantes
En algunas moléculas existen orbitales que no participan de forma importante ni en la estabilización ni en la desestabilización del enlace.
Se denominan orbitales no enlazantes.
Sus energías pueden ser semejantes a las de los orbitales atómicos de los que proceden.
Con frecuencia están asociados a pares electrónicos no enlazantes.
Se representan a veces como: n
Orbitales σ
Los orbitales moleculares σ presentan simetría aproximadamente cilíndrica alrededor del eje internuclear.
Pueden formarse mediante solapamiento frontal de orbitales.
Ejemplos:
- 1s + 1s
- 2s + 2s
- 2pz + 2pz
si se toma el eje z como eje internuclear.
El orbital enlazante se representa: σ
y el antienlazante: σ*
Orbitales π
Los orbitales moleculares π se forman mediante solapamiento lateral de orbitales, normalmente p.
Por ejemplo:
- 2px + 2px
- 2py + 2py
La densidad electrónica se distribuye a ambos lados del eje internuclear.
Los correspondientes orbitales antienlazantes se representan: π*
Orbitales Degenerados
Dos orbitales poseen la misma energía cuando son degenerados.
Por ejemplo, en muchas moléculas diatómicas:
π2px y π2py , tienen la misma energía.
Por ello constituyen un par de orbitales degenerados.
Reglas de Ocupación de los Orbitales Moleculares
Los electrones ocupan los orbitales moleculares siguiendo las mismas reglas fundamentales que en los átomos.
Principio de Aufbau
Los electrones ocupan primero los orbitales de menor energía.
Principio de Exclusión de Pauli
Cada orbital molecular puede contener como máximo dos electrones con espines opuestos.
Regla de Hund
Cuando existen orbitales degenerados, los electrones los ocupan primero individualmente con espines paralelos antes de aparearse.
Esta regla es especialmente importante para explicar las propiedades magnéticas de algunas moléculas.
Molécula de H₂
Cada átomo de hidrógeno posee: 1s¹.
Al aproximarse dos átomos de hidrógeno, sus orbitales 1s forman:
- σ1s
- σ*1s.
Los dos electrones disponibles ocupan el orbital de menor energía: (σ1s)²
El orbital antienlazante permanece vacío.
La molécula queda estabilizada.
Orden de Enlace
La TOM permite calcular el orden de enlace mediante:
Orden de enlace = (Ne − Na) / 2
donde:
- Ne = número de electrones en orbitales enlazantes;
- Na = número de electrones en orbitales antienlazantes.
Para H₂:
- Ne = 2
- Na = 0
Por tanto: Orden de enlace = (2 − 0)/2 = 1
H₂ presenta un enlace sencillo.
Molécula de He₂
Cada átomo de helio posee: 1s².
Entre los dos átomos existen cuatro electrones.
La configuración molecular sería: (σ1s)²(σ*1s)²
Entonces:
- Ne = 2
- Na = 2
Orden de enlace: (2 − 2)/2 = 0
Por tanto, el modelo molecular básico predice que He₂ no posee un enlace covalente estable ordinario.
Significado del Orden de Enlace
El orden de enlace proporciona una medida aproximada de la estabilidad del enlace.
En general:
Orden de enlace mayor → enlace más fuerte y más corto.
Por ejemplo:
- orden 1 → enlace simple
- orden 2 → enlace doble
- orden 3 → enlace triple.
La TOM también permite obtener órdenes de enlace fraccionarios.
Esto es especialmente útil en especies moleculares con electrones distribuidos entre varios orbitales.
Orbitales Moleculares en Moléculas Diatómicas del Segundo Período
En moléculas formadas por elementos del segundo período intervienen principalmente los orbitales:
- 2s
- 2px
- 2py
- 2pz.
Su combinación origina orbitales:
- σ2s
- σ*2s
- σ2p
- π2p
- π*2p
- σ*2p.
Sin embargo, el orden energético exacto no es idéntico para todas las moléculas diatómicas.
B₂, C₂ y N₂
En estas moléculas suele utilizarse aproximadamente el orden:
- σ2s
- σ*2s
- π2p
- σ2p
- π*2p
- σ*2p
Es decir:
π2p se encuentra por debajo de σ2p.
Esto se debe principalmente a la interacción energética entre orbitales σ derivados de 2s y 2p, conocida como mezcla s-p.
O₂ y F₂
Para O₂ y F₂, el orden cambia aproximadamente a:
- σ2s
- σ*2s
- σ2p
- π2p
- π*2p
- σ*2p
La separación energética entre 2s y 2p aumenta y la mezcla s-p es menor.
Este cambio de orden resulta importante al construir correctamente los diagramas de orbitales moleculares.
Molécula de N₂
Cada átomo de nitrógeno posee cinco electrones de valencia.
En total: 10 electrones de valencia.
La configuración molecular conduce a un orden de enlace: 3
Por tanto: N≡N
El elevado orden de enlace explica:
- la corta distancia N—N
- la elevada energía necesaria para romper el enlace
- la gran estabilidad de la molécula N₂.
Además, todos sus electrones están apareados.
Por ello: N₂ es diamagnético.
Molécula de O₂
La molécula de oxígeno constituye uno de los éxitos clásicos de la TOM.
Cada átomo de oxígeno aporta seis electrones de valencia.
En total: 12 electrones de valencia.
Tras ocupar los orbitales moleculares, los dos últimos electrones se sitúan en los dos orbitales degenerados: π*2p.
De acuerdo con la regla de Hund, ocupan orbitales diferentes con espines paralelos.
Por tanto, O₂ posee: dos electrones desapareados.
Esto explica que el oxígeno molecular sea: paramagnético.
Importancia del Paramagnetismo del O₂
Una estructura de Lewis sencilla: O=O , representa todos los electrones apareados y no explica directamente el paramagnetismo experimental del oxígeno.
La TOM sí lo predice de manera natural.
Esta fue una de las razones históricas por las que la teoría de orbitales moleculares adquirió gran importancia.
Magnetismo Molecular
La TOM permite predecir si una molécula es:
paramagnética o diamagnética.
Paramagnetismo
Una especie es paramagnética si posee uno o más electrones desapareados.
Es atraída por un campo magnético.
Ejemplo: O₂.
Diamagnetismo
Una especie es diamagnética cuando todos sus electrones están apareados.
Presenta una respuesta magnética mucho más débil y de sentido opuesto.
Ejemplos:
- H₂
- N₂.
Moléculas Heteronucleares
En moléculas formadas por átomos diferentes, como:
- HF
- CO
- NO
los orbitales atómicos que se combinan no tienen necesariamente la misma energía.
El átomo más electronegativo suele poseer orbitales de valencia más bajos en energía.
Por ello, los orbitales moleculares no contienen contribuciones iguales de ambos átomos.
Distribución Desigual de los orbitales
En una molécula heteronuclear:
- el orbital enlazante suele presentar mayor contribución del orbital atómico de menor energía;
- el orbital antienlazante suele presentar mayor contribución del orbital atómico de mayor energía.
Esto ayuda a explicar la polaridad de muchas moléculas.
Deslocalización Electrónica
Una de las grandes ventajas conceptuales de la TOM es que los orbitales moleculares pueden extenderse sobre varios átomos.
Esto permite describir naturalmente sistemas con electrones deslocalizados.
Por ejemplo:
- benceno
- iones conjugados
- moléculas poliatómicas
- sistemas aromáticos.
En el benceno, los orbitales p de los seis átomos de carbono pueden combinarse para originar orbitales moleculares π extendidos sobre todo el anillo.
Por tanto, los electrones π no pertenecen a enlaces C=C individuales completamente localizados.
Orbitales π del Benceno
Los seis orbitales p del benceno originan seis orbitales moleculares π:
- tres enlazantes
- tres antienlazantes.
Los seis electrones π ocupan los tres orbitales enlazantes.
Esto produce una estabilización importante y una distribución electrónica deslocalizada sobre el anillo.
La TOM proporciona así una explicación natural de:
- equivalencia de los enlaces C—C
- deslocalización electrónica
- estabilidad aromática.
Errores Frecuentes sobre el Enlace Covalente
- Pensar que compartir electrones significa que los electrones están siempre repartidos exactamente al 50 %.
- Confundir enlace covalente con molécula.
- Pensar que todas las sustancias covalentes son moleculares.
- Pensar que todas tienen puntos de fusión bajos.
- Pensar que todas son insolubles en agua.
- Pensar que ninguna puede conducir electricidad.
- Confundir enlace polar con molécula polar.
- Pensar que CO₂ es polar porque sus enlaces C=O son polares.
- Confundir enlace doble con dos regiones electrónicas en RPECV.
- Confundir enlace triple con tres regiones electrónicas.
- Pensar que un enlace coordinado sigue siendo físicamente diferente una vez formado.
- Confundir carga parcial con carga iónica completa.
- Utilizar diferencias de electronegatividad como fronteras absolutas.
- Pensar que el octeto explica por sí solo la causa física del enlace.
- Considerar las estructuras de Lewis una representación exacta de la densidad electrónica.
Curiosidades sobre el Enlace Covalente
- El enlace covalente puede originar desde moléculas muy pequeñas hasta redes tridimensionales gigantes.
- El diamante está formado únicamente por carbono y posee una extensa red covalente.
- El grafito también está formado por carbono, pero su estructura y propiedades son muy diferentes.
- N₂ posee un enlace triple especialmente fuerte.
- Una molécula puede tener enlaces polares y ser globalmente apolar.
- Los enlaces múltiples suelen ser más cortos que los sencillos entre los mismos tipos de átomos.
- La resonancia permite representar sistemas con electrones deslocalizados.
- Los modelos de Lewis siguen utilizándose más de un siglo después de su desarrollo.
Practica lo Aprendido
Recursos Relacionados
Historia del Estudio del Enlace Covalente
La comprensión del enlace covalente se desarrolló progresivamente entre los siglos XIX y XX. Primero se reconoció que los átomos poseían una determinada capacidad de combinación; posteriormente, el descubrimiento del electrón permitió relacionar el enlace con los electrones de valencia; finalmente, la mecánica cuántica proporcionó una explicación física de por qué dos átomos pueden quedar unidos mediante electrones compartidos.
Primeras Ideas sobre la Combinación de los Átomos

A comienzos del siglo XIX, la teoría atómica de John Dalton permitió interpretar los compuestos químicos como combinaciones de átomos en proporciones definidas.
Sin embargo, la teoría de Dalton no explicaba por qué determinados átomos se combinaban en unas proporciones y no en otras.
Durante el siglo XIX comenzó a desarrollarse el concepto de valencia, es decir, la capacidad de combinación de un elemento.
Edward Frankland introdujo en 1852 una formulación temprana de esta idea al observar que determinados elementos presentaban capacidades de combinación características.
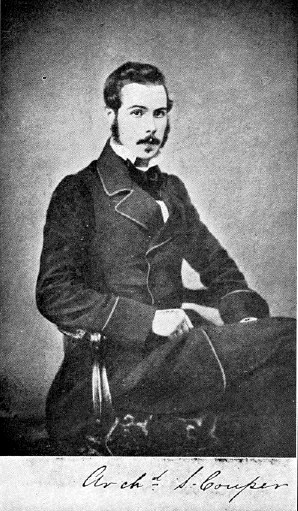
Posteriormente, August Kekulé y Archibald Scott Couper desarrollaron en 1858 representaciones estructurales en las que los átomos aparecían unidos mediante enlaces.
Especialmente importante fue el reconocimiento de la tetravalencia del carbono, que permitió representar estructuras como:
- CH₄
- C₂H₆
- C₂H₄
- C₂H₂
Sin embargo, aquellas líneas entre átomos eran todavía principalmente símbolos de conexión química. No se conocía su naturaleza física.
El Descubrimiento del Electrón
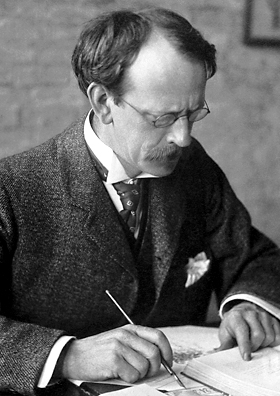
La situación cambió profundamente en 1897 con los experimentos de J. J. Thomson sobre los rayos catódicos.
Thomson demostró que los átomos contenían partículas negativas mucho más pequeñas que ellos: los electrones.
A partir de ese momento fue posible plantear que los enlaces químicos estaban relacionados con la distribución o transferencia de electrones.
El problema pasó a ser:
¿Cómo intervienen los electrones en la unión entre los átomos?
Richard Abegg y la Estabilidad de Ocho Electrones
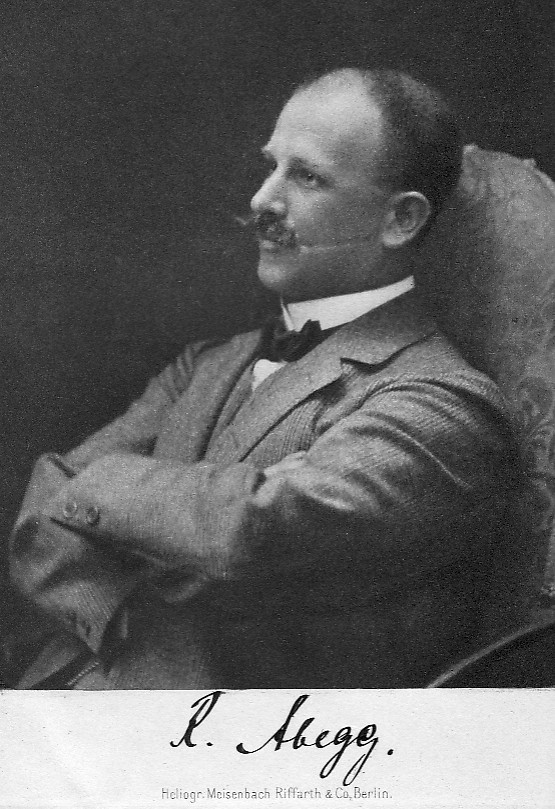
En 1904, Richard Abegg observó regularidades entre las valencias positivas y negativas de los elementos.
Sus trabajos contribuyeron a establecer la idea de que determinadas configuraciones electrónicas, especialmente aquellas asociadas posteriormente con ocho electrones de valencia, poseían una estabilidad especial.
Estas ideas prepararon el terreno para las explicaciones electrónicas del enlace propuestas pocos años después.
Gilbert N. Lewis y el Par Electrónico Compartido
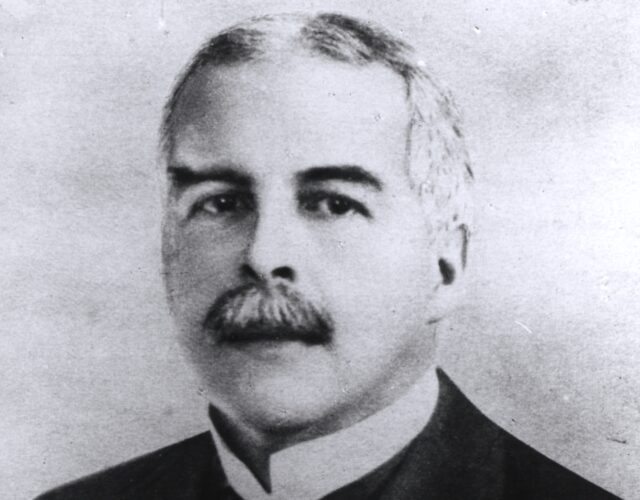
El momento fundamental en el desarrollo del concepto moderno de enlace covalente llegó en 1916.
Gilbert Newton Lewis publicó el trabajo: The Atom and the Molecule, en el Journal of the American Chemical Society.
Lewis propuso que un enlace químico podía formarse cuando dos átomos compartían un par de electrones.
Esta idea puede representarse como: H:H, o posteriormente:
H—H
Los dos electrones pertenecen conjuntamente a los dos átomos.
Esta propuesta fue revolucionaria porque permitió interpretar muchos enlaces sin necesidad de una transferencia completa de electrones.
El Enlace de Pares Electrónicos
En el modelo de Lewis: un par de electrones compartido → un enlace covalente.
Así, por ejemplo: H—H , representa un par compartido.
O=O , representa dos pares compartidos.
N≡N , representa tres pares compartidos.
Lewis relacionó además la formación de enlaces con la tendencia de numerosos átomos a alcanzar configuraciones electrónicas estables.
Regla del Octeto
La idea central era que muchos átomos tienden a adquirir una capa de valencia con ocho electrones.
Por ejemplo, en CH₄ el carbono comparte cuatro pares electrónicos con cuatro hidrógenos.
De esta forma, el carbono queda rodeado formalmente por ocho electrones.
La regla del octeto resultó extremadamente útil para explicar la estructura de numerosos compuestos de los elementos representativos.
Sin embargo, actualmente se sabe que es una regla aproximada y presenta numerosas excepciones.
Estructuras de Lewis
De estas ideas surgieron las estructuras electrónicas que actualmente denominamos estructuras de Lewis.
En ellas:
- los electrones de valencia se representan mediante puntos;
- los pares compartidos representan enlaces;
- los pares no compartidos representan pares electrónicos libres.
Estas estructuras siguen siendo una de las herramientas fundamentales para introducir el enlace covalente.
Irving Langmuir y el Término «Covalente»
Irving Langmuir desarrolló y sistematizó las ideas de Lewis.
En 1919 publicó importantes trabajos sobre la disposición de los electrones en átomos y moléculas.
Langmuir ayudó a difundir conceptos como la regla del octeto y acuñó el término relacionado con la «covalencia» para describir enlaces basados en electrones compartidos. La literatura histórica de la American Chemical Society atribuye a Langmuir la introducción del término covalent para estos enlaces.
De esta forma quedó consolidada la distinción conceptual entre:
- enlace iónico → transferencia y atracción entre iones
- enlace covalente → compartición electrónica.
Limitación del Modelo de Lewis
El modelo de Lewis explicaba correctamente muchas estructuras, pero todavía existía una cuestión fundamental:
¿Por qué compartir electrones estabiliza realmente dos átomos?
Decir que dos átomos comparten electrones describía el enlace, pero no explicaba su origen físico.
La solución necesitó el desarrollo de la mecánica cuántica.
Nacimiento de la Mecánica Cuántica
Durante la década de 1920 se desarrollaron las bases de la mecánica cuántica mediante los trabajos de científicos como:
- Louis de Broglie
- Werner Heisenberg
- Erwin Schrödinger
- Wolfgang Pauli
- Max Born.
En 1926, Schrödinger formuló su ecuación de onda.
Por primera vez existía una teoría capaz de describir matemáticamente el comportamiento de los electrones en átomos y moléculas.
Heitler y London: Primera Explicación Cuántica del Enlace Covalente
En 1927 Walter Heitler y Fritz London aplicaron la nueva mecánica cuántica a la molécula de hidrógeno: H₂.
Fue la primera explicación cuántica satisfactoria de un enlace covalente.
Partieron de dos átomos de hidrógeno:
H· + ·H , cada uno con un electrón.
Demostraron que determinadas combinaciones cuánticas de los estados electrónicos producían una disminución de la energía cuando los dos átomos se aproximaban.
A una determinada distancia internuclear aparecía un mínimo energético.
Ese mínimo correspondía a la molécula estable H₂.
El enlace como Fenómeno Cuántico
El trabajo de Heitler y London demostró que el enlace covalente no podía explicarse adecuadamente mediante una imagen puramente clásica de dos electrones situados entre dos núcleos.
La estabilidad aparece como consecuencia de la naturaleza cuántica de los electrones y de la combinación de sus funciones de onda.
Su trabajo estableció la base de la posterior Teoría del Enlace de Valencia.
Teoría del Enlace de Valencia
Durante los años siguientes, la aproximación de Heitler y London fue desarrollada para moléculas más complejas.
La idea fundamental era describir el enlace covalente mediante:
- solapamiento de orbitales atómicos
- acoplamiento de electrones.
En una representación sencilla:
orbital de A + orbital de B → enlace A—B.
Los electrones asociados al enlace presentan normalmente espines opuestos.
Linus Pauling
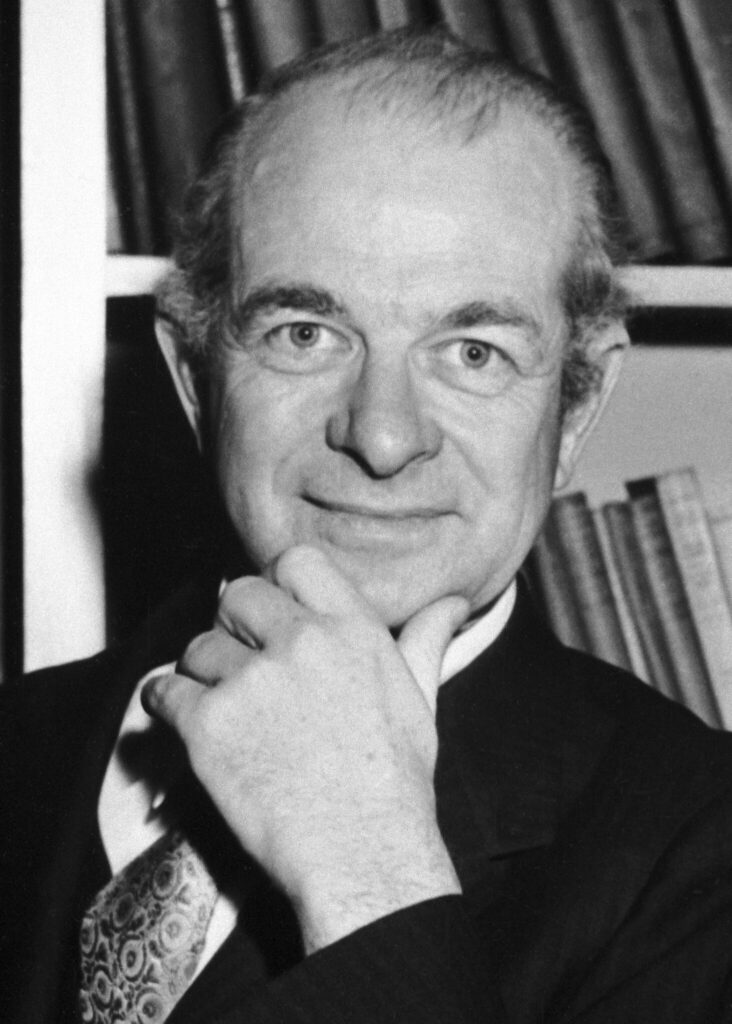
Linus Pauling fue una de las figuras fundamentales en el desarrollo de una teoría química general del enlace covalente.
Durante las décadas de 1930 y 1940 desarrolló ampliamente la Teoría del Enlace de Valencia y la aplicó a estructuras moleculares reales.
Su trabajo permitió relacionar:
- orbitales
- geometría molecular
- longitudes de enlace
- energías de enlace
- resonancia
- polaridad
- electronegatividad.
Pauling recibió el Premio Nobel de Química de 1954 por sus investigaciones sobre la naturaleza del enlace químico y su aplicación a la determinación de estructuras de sustancias complejas.
Hibridación de orbitales
Pauling desarrolló el uso de orbitales híbridos para explicar la direccionalidad de determinados enlaces.
Por ejemplo, para el carbono tetraédrico del metano se utiliza el modelo: sp³.
Para el carbono trigonal plano del eteno: sp².
Para el carbono lineal del etino: sp.
Estos modelos permitieron relacionar la estructura electrónica con la geometría molecular.
Actualmente se entiende que la hibridación es una construcción matemática y descriptiva, no un proceso físico previo en el que los orbitales se «mezclan» literalmente antes de formarse los enlaces.
Resonancia
Otra aportación esencial de la teoría del enlace de valencia fue el desarrollo del concepto de resonancia.
Algunas moléculas no pueden representarse adecuadamente mediante una única estructura de Lewis.
Por ejemplo, el benceno puede representarse mediante varias estructuras límite.
La estructura real corresponde a una combinación cuántica de esas contribuciones.
La resonancia permitió explicar:
- deslocalización electrónica
- equivalencia de enlaces
- estabilización molecular.
Desarrollo de la Teoría de Orbitales Moleculares
Paralelamente surgió otra interpretación cuántica del enlace.
Friedrich Hund, Robert Mulliken y otros investigadores desarrollaron durante finales de la década de 1920 y comienzos de la de 1930 la Teoría de Orbitales Moleculares.
En este modelo los electrones no se asignan necesariamente a un enlace localizado entre dos átomos.
En su lugar ocupan orbitales moleculares que pueden extenderse sobre toda la molécula.
Así surgieron conceptos como:
- orbital enlazante
- orbital antienlazante
- orbital no enlazante
- orden de enlace.
Dos Grandes Modelos Cuánticos del Enlace
A partir de entonces quedaron establecidas dos aproximaciones fundamentales:
- Teoría del Enlace de Valencia.
- Teoría de Orbitales Moleculares.
La primera mantiene una descripción próxima al concepto químico tradicional de enlaces localizados.
La segunda describe con gran naturalidad electrones deslocalizados sobre varios centros.
Ambas proceden de la mecánica cuántica.
Avances de la Química Cuántica
Durante la segunda mitad del siglo XX, el desarrollo de los ordenadores permitió resolver aproximadamente las ecuaciones cuánticas de moléculas cada vez más complejas.
Se desarrollaron métodos como:
- Hartree-Fock
- interacción de configuraciones
- métodos post-Hartree-Fock
- teoría del funcional de la densidad.
Estos métodos permiten calcular:
- distribuciones de densidad electrónica
- energías moleculares
- longitudes de enlace
- ángulos
- energías de disociación
- espectros
- propiedades magnéticas.
El enlace químico pasó así de ser principalmente un concepto estructural a poder analizarse cuantitativamente mediante la mecánica cuántica.
Interpretación Moderna del Enlace Covalente
Actualmente, el enlace covalente se entiende como un fenómeno cuántico asociado a una distribución electrónica que estabiliza conjuntamente a dos o más núcleos.
La imagen de Lewis: A:B , continúa siendo extraordinariamente útil.
Sin embargo, no debe interpretarse literalmente como dos pequeñas partículas situadas de manera fija entre dos átomos.
Los electrones presentan comportamiento cuántico y se describen mediante funciones de onda o densidades electrónicas.
Los estudios modernos subrayan precisamente que el enlace covalente es fundamentalmente un fenómeno energético y cuántico; el modelo del par compartido sigue siendo una representación química muy útil, pero no constituye por sí mismo toda la explicación física del enlace.
