Geometría Molecular
Introducción
La Geometría Molecular describe la disposición tridimensional de los átomos que forman una molécula. Su forma puede predecirse mediante el modelo RPECV (VSEPR), teniendo en cuenta la repulsión entre las regiones de densidad electrónica alrededor del átomo central.
Los pares enlazantes y los pares de electrones no enlazantes determinan geometrías como la lineal, trigonal plana, tetraédrica, piramidal trigonal o angular. La geometría molecular es fundamental para comprender propiedades como la polaridad, la reactividad y las interacciones intermoleculares.
¿Qué es la Geometría Molecular?
La geometría molecular describe la disposición espacial de los núcleos de los átomos que forman una molécula o ion poliatómico.
No basta con conocer qué átomos están unidos.
Por ejemplo:
- CO₂ → lineal
- H₂O → angular
- NH₃ → piramidal trigonal
- CH₄ → tetraédrica
La estructura tridimensional depende principalmente de cómo se distribuyen alrededor del átomo central las regiones de densidad electrónica asociadas a enlaces y pares libres.
¿Por qué las Moléculas tienen Diferentes Geometrías?
Las regiones de densidad electrónica presentan repulsiones entre sí debido a la interacción electrostática entre los electrones.
Por ello tienden a distribuirse alrededor del átomo central de manera que las repulsiones sean lo menores posible.
Por ejemplo:
- 2 regiones → disposición lineal.
- 3 regiones → disposición trigonal plana.
- 4 regiones → disposición tetraédrica.
- 5 regiones → disposición bipiramidal trigonal.
- 6 regiones → disposición octaédrica.
Esta idea constituye la base del modelo RPECV.
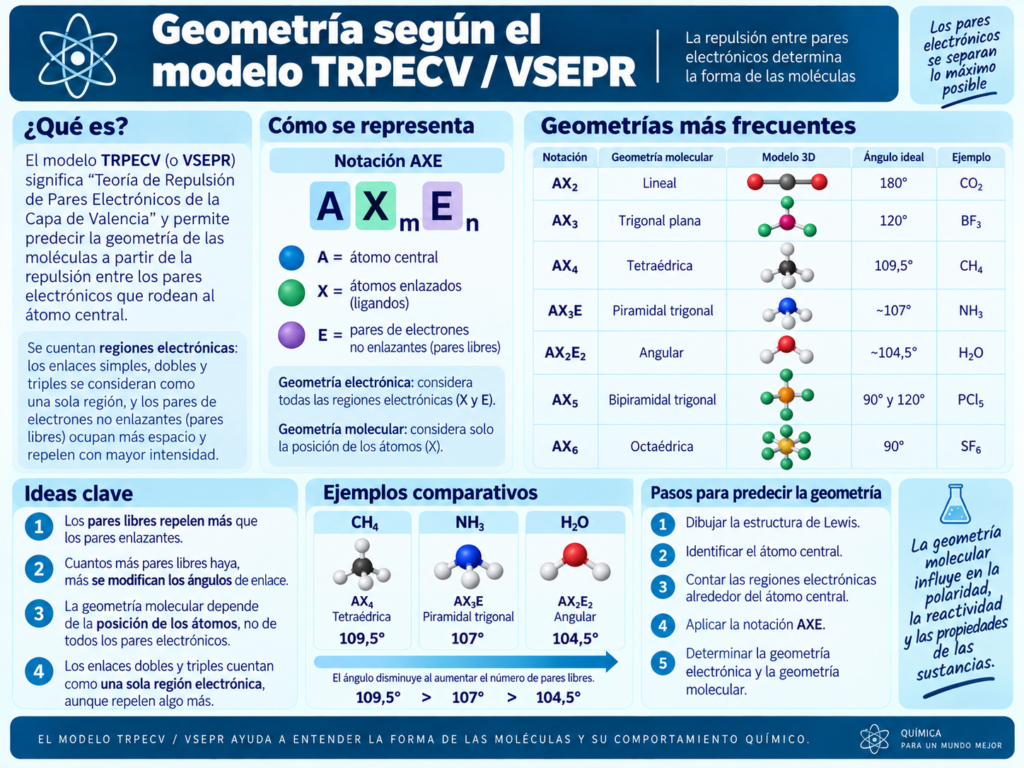
Modelo TRPECV o VSEPR
El modelo RPECV, también denominado TRPECV o VSEPR por sus siglas en inglés, es un modelo utilizado para predecir la geometría tridimensional de numerosas moléculas e iones a partir de la distribución de las regiones de densidad electrónica alrededor de un átomo central.
RPECV significa: Repulsión de Pares de Electrones de la Capa de Valencia
En inglés: VSEPR: Valence Shell Electron Pair Repulsion
La idea fundamental del modelo es que las regiones de densidad electrónica situadas alrededor de un átomo central tienden a adoptar una disposición espacial que reduzca al máximo sus interacciones repulsivas.
De forma simplificada:
Mayor separación entre regiones electrónicas → menor repulsión → estructura más estable.
Sin embargo, la interpretación moderna del modelo es más precisa que la imagen clásica de «pares de electrones como pequeñas cargas que simplemente se repelen». Gillespie desarrolló posteriormente el modelo en términos de distribución de densidad electrónica, y relacionó su fundamento físico con el principio de exclusión de Pauli además de las interacciones electrostáticas.
Origen del Modelo TRPECV
Los antecedentes del modelo se encuentran en los trabajos de Nevil Sidgwick y Herbert Powell, que en 1940 relacionaron la geometría molecular con el número de pares electrónicos de la capa de valencia.
Posteriormente, Ronald J. Gillespie y Ronald S. Nyholm desarrollaron y sistematizaron estas ideas.
En 1957 publicaron su trabajo fundamental sobre estereoquímica inorgánica, que estableció las bases del modelo conocido actualmente como VSEPR.
Gillespie continuó desarrollándolo posteriormente como una herramienta para interpretar:
- geometrías moleculares
- ángulos de enlace
- efecto de los pares no enlazantes
- diferencias entre enlaces
- distribución de la densidad electrónica.
En 1963 publicó una exposición pedagógica específica de la teoría VSEPR y de su aplicación a las formas moleculares.
Idea Fundamental del Modelo
Los electrones de valencia que rodean al átomo central ocupan distintas regiones del espacio.
Estas regiones pueden corresponder a:
- enlaces simples
- enlaces dobles
- enlaces triples
- pares electrónicos no enlazantes.
Cada una constituye un dominio electrónico o región de densidad electrónica alrededor del átomo central.
Estas regiones tienden a separarse espacialmente tanto como sea posible.
Por ejemplo, si existen dos regiones electrónicas: X–A–X
la máxima separación posible es: 180°
Por ello, la disposición será lineal.
Si existen cuatro regiones electrónicas, no pueden colocarse todas a 180° entre sí.
La disposición que permite separarlas de manera más uniforme en tres dimensiones es la tetraédrica, con ángulos ideales de aproximadamente: 109,5°.
Dominio Electrónico
Para aplicar correctamente RPECV es preferible hablar de dominios electrónicos y no simplemente de pares electrónicos.
Esto se debe a que un enlace doble o triple contiene más de un par de electrones, pero se considera una única región de densidad electrónica a efectos geométricos.
Por tanto:
- Enlace simple → 1 dominio.
- Enlace doble → 1 dominio.
- Enlace triple → 1 dominio.
- Par no enlazante → 1 dominio.
Por ejemplo, en CO₂: O=C=O , el carbono posee dos dominios electrónicos, aunque cada enlace C=O sea doble.
Por ello: 2 dominios → geometría lineal.
Pares electrónicos no enlazantes
Un par no enlazante o par solitario consiste en dos electrones de valencia asociados principalmente a un átomo y que no constituyen un enlace convencional con otro átomo.
La IUPAC señala que la denominación más precisa es par electrónico no enlazante, aunque «par solitario» continúa siendo ampliamente utilizada.
Los pares no enlazantes son fundamentales en RPECV porque ocupan espacio alrededor del átomo central y modifican los ángulos de enlace.
Repulsión entre Dominios Electrónicos
No todas las regiones electrónicas producen exactamente el mismo efecto.
Como regla cualitativa, se utiliza:
- Par no enlazante–par no enlazante
- Par no enlazante–par enlazante
- Par enlazante–par enlazante.
Es decir: PN–PN > PN–PE > PE–PE
Los pares no enlazantes suelen ocupar una región espacial más extensa alrededor del átomo central porque no están compartidos entre dos núcleos.
Por ello producen una mayor compresión sobre los enlaces próximos.
Este efecto permite explicar por qué los ángulos de enlace reales pueden ser menores que los correspondientes a la geometría electrónica ideal.
Notación AXₘEₙ
El modelo RPECV utiliza frecuentemente una notación de la forma:
AXₘEₙ
donde:
- A = átomo central.
- X = átomos enlazados al átomo central.
- E = pares electrónicos no enlazantes del átomo central.
- m = número de átomos X.
- n = número de pares E.
Por ejemplo:
- CO₂ → AX₂
- BF₃ → AX₃
- SO₂ → AX₂E
- CH₄ → AX₄
- NH₃ → AX₃E
- H₂O → AX₂E₂
- PCl₅ → AX₅
- SF₄ → AX₄E
- ClF₃ → AX₃E₂
- XeF₂ → AX₂E₃
- SF₆ → AX₆
- BrF₅ → AX₅E
- XeF₄ → AX₄E₂.
Número Estérico
El número total de dominios electrónicos alrededor del átomo central se denomina frecuentemente número estérico.
De forma práctica:
Número estérico = número de átomos enlazados al átomo central + número de pares no enlazantes del átomo central.
Los enlaces múltiples cuentan como una sola región.
Así:
- AX₂ → número estérico 2.
- AX₃E → número estérico 4.
- AX₂E₃ → número estérico 5.
- AX₄E₂ → número estérico 6.
El número estérico permite identificar primero la geometría electrónica.
Dos Dominios Electrónicos
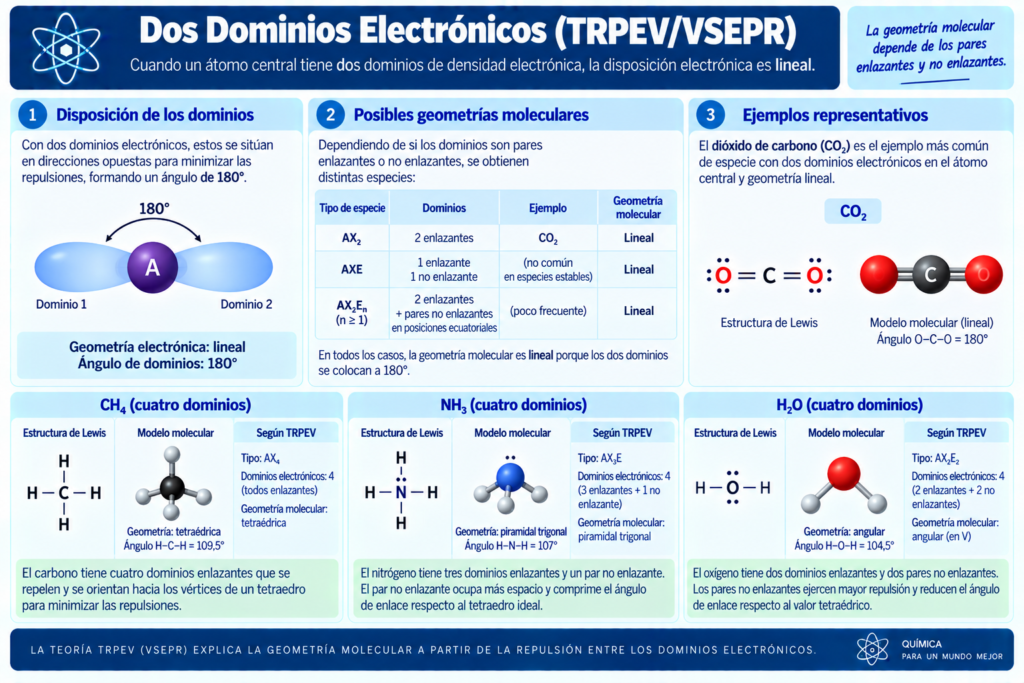
Con dos dominios electrónicos, la máxima separación se obtiene colocándolos a: 180°.
Geometría electrónica: Lineal.
AX₂
Geometría molecular: lineal.
Ángulo ideal: 180°.
Ejemplos:
- CO₂
- BeCl₂ en fase gaseosa.
- En CO₂:
- O=C=O
- cada enlace doble cuenta como un único dominio.
Tres Dominios Electrónicos
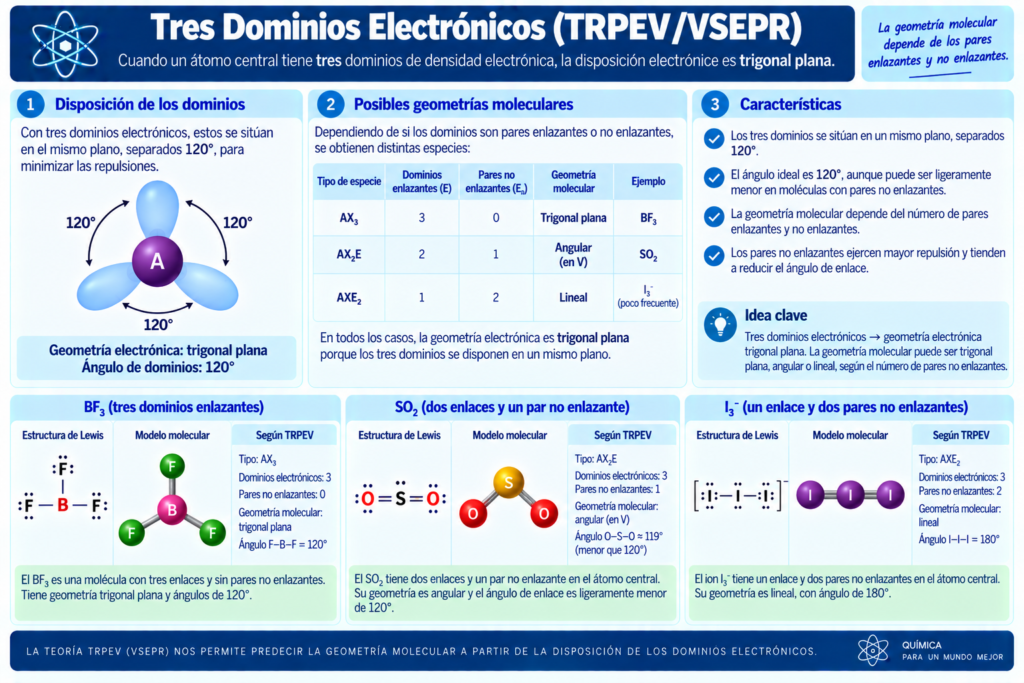
Tres regiones electrónicas se distribuyen en un mismo plano aproximadamente a: 120°.
Geometría electrónica: Trigonal plana.
AX₃
Geometría molecular: trigonal plana.
Ángulos ideales: 120°.
Ejemplo: BF₃.
AX₂E
Dos átomos enlazados y un par no enlazante.
Geometría molecular: angular.
Ejemplo: SO₂.
El par no enlazante produce una repulsión mayor que los dominios enlazantes, por lo que el ángulo entre los enlaces suele ser ligeramente inferior al valor ideal de 120°.
Cuatro Dominios Electrónicos
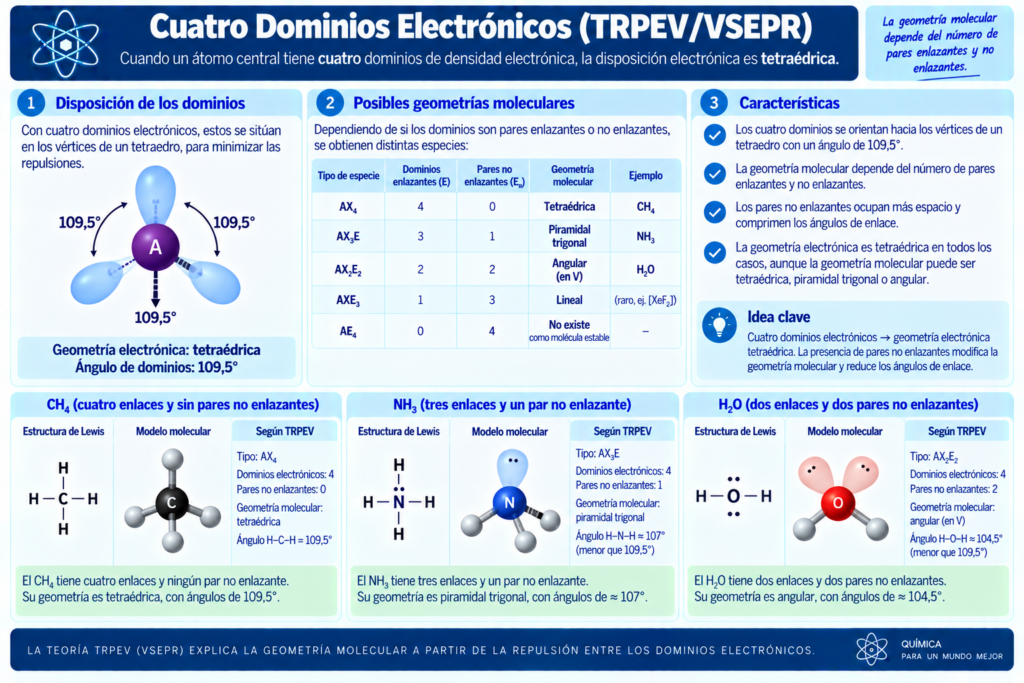
Cuatro dominios se distribuyen formando un tetraedro.
Geometría electrónica: Tetraédrica.
Ángulo ideal: 109,5°.
AX₄
Geometría molecular: tetraédrica.
Ejemplo: CH₄
AX₃E
Geometría molecular: piramidal trigonal.
Ejemplo: NH₃.
AX₂E₂
Geometría molecular: angular.
Ejemplo: H₂O.
A medida que aumenta el número de pares no enlazantes, los ángulos entre los enlaces suelen disminuir.
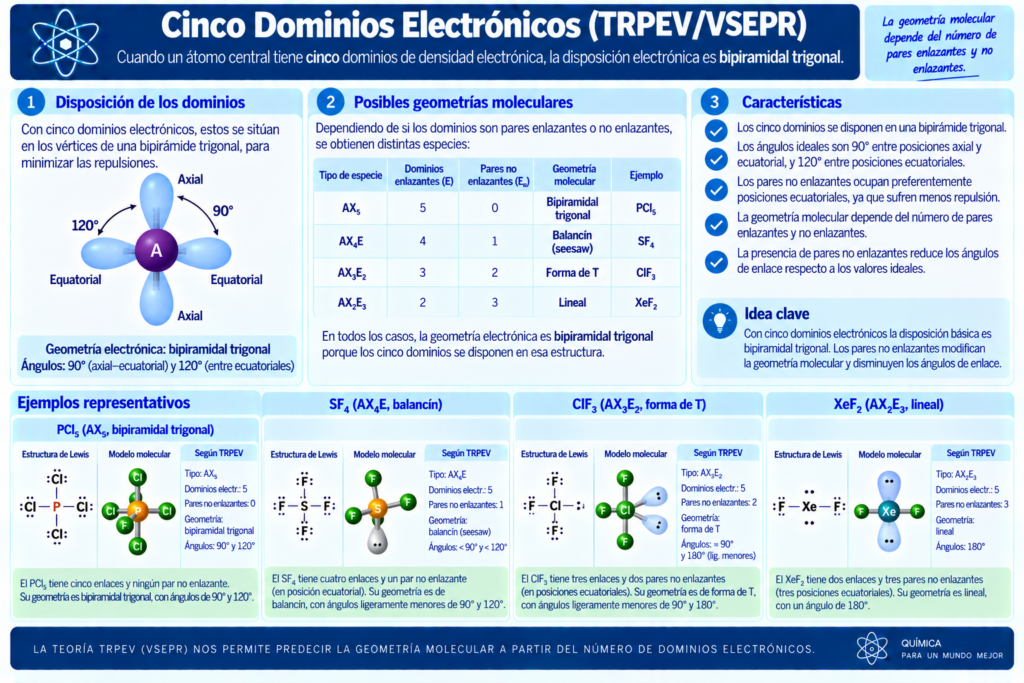
Cinco Dominios Electrónicos
Cinco dominios electrónicos generan una geometría especialmente importante.
Geometría electrónica: Bipiramidal trigonal.
Existen dos tipos de posiciones:
- 3 posiciones ecuatoriales, separadas aproximadamente 120°.
- 2 posiciones axiales, situadas perpendicularmente al plano ecuatorial.
Los ángulos principales son:
- ecuatorial–ecuatorial = 120°.
- axial–ecuatorial = 90°.
- axial–axial = 180°.
Posiciones axiales y ecuatoriales
Las posiciones no son equivalentes.
Un dominio situado en posición axial presenta tres interacciones de 90° con los dominios ecuatoriales.
Un dominio ecuatorial presenta únicamente dos interacciones de 90° con los dominios axiales.
Por ello, las regiones que ejercen mayor repulsión prefieren generalmente las posiciones ecuatoriales.
Los pares no enlazantes se sitúan preferentemente en posiciones ecuatoriales.
AX₅: bipiramidal trigonal
Ejemplo: PCl₅ en fase gaseosa.
Posee:
- 5 enlaces
- 0 pares no enlazantes.
Geometría electrónica: bipiramidal trigonal.
Geometría molecular: bipiramidal trigonal.
Los enlaces axiales y ecuatoriales no son completamente equivalentes.
AX₄E: balancín
Ejemplo: SF₄.
Posee:
- 4 enlaces
- 1 par no enlazante.
- El par no enlazante ocupa preferentemente una posición ecuatorial.
La geometría molecular resultante se denomina: balancín o see-saw.
AX₃E₂: forma de T
Ejemplo: ClF₃.
Posee:
- 3 enlaces
- 2 pares no enlazantes.
- Los dos pares no enlazantes ocupan preferentemente posiciones ecuatoriales.
- Quedan tres posiciones para los átomos enlazados.
La geometría molecular es: forma de T.
AX₂E₃: lineal
Ejemplo: XeF₂.
Posee:
- 2 enlaces
- 3 pares no enlazantes.
- Los tres pares no enlazantes ocupan las tres posiciones ecuatoriales.
Los átomos de flúor quedan en las dos posiciones axiales: F–Xe–F.
Por tanto:
Geometría electrónica → bipiramidal trigonal.
Geometría molecular → lineal.
Ángulo F–Xe–F: 180°.
Este ejemplo muestra claramente que geometría electrónica y geometría molecular no son lo mismo.
Seis Dominios Electrónicos
Seis dominios se distribuyen hacia los vértices de un octaedro.
Geometría electrónica: Octaédrica.
Los ángulos principales son: 90° y 180°.
A diferencia de la bipirámide trigonal, todas las posiciones de una geometría octaédrica ideal son equivalentes.
AX₆: octaédrica
Ejemplo:SF₆.
Posee:
- 6 enlaces
- 0 pares no enlazantes.
Geometría electrónica: octaédrica
Geometría molecular: octaédrica.
Ángulos principales: 90° y 180°.
AX₅E: piramidal cuadrada
Ejemplo: BrF₅.
Posee:
- 5 enlaces
- 1 par no enlazante.
Geometría electrónica: octaédrica.
Geometría molecular: piramidal cuadrada.
Cuatro átomos forman aproximadamente un cuadrado y el quinto ocupa una posición perpendicular al plano.
AX₄E₂: cuadrada plana
Ejemplo: XeF₄.
Posee:
- 4 enlaces
- 2 pares no enlazantes.
Los dos pares no enlazantes se colocan en posiciones opuestas: 180° entre sí.
Así se minimiza su interacción.
Los cuatro átomos de flúor quedan en un mismo plano formando un cuadrado.
Geometría electrónica: octaédrica.
Geometría molecular: cuadrada plana.
AX₃E₃
Con seis dominios electrónicos:
- 3 enlaces
- 3 pares no enlazantes.
La geometría electrónica continúa siendo octaédrica.
Una disposición posible que maximiza la separación de los pares no enlazantes conduce a una geometría molecular: en forma de T.
Estas especies son mucho menos habituales en química elemental que los ejemplos AX₆, AX₅E y AX₄E₂.
AX₂E₄
Con:
- 2 enlaces
- 4 pares no enlazantes
y seis dominios totales, los dos átomos enlazados tienden a ocupar posiciones opuestas.
Geometría electrónica: octaédrica.
Geometría molecular: lineal.
Tabla General del Modelo TRPECV
| Dominios | Notación | Geometría electrónica | Geometría molecular | Ángulo ideal aproximado | Ejemplo |
|---|---|---|---|---|---|
| 2 | AX₂ | Lineal | Lineal | 180° | CO₂ |
| 3 | AX₃ | Trigonal plana | Trigonal plana | 120° | BF₃ |
| 3 | AX₂E | Trigonal plana | Angular | < 120° | SO₂ |
| 4 | AX₄ | Tetraédrica | Tetraédrica | 109,5° | CH₄ |
| 4 | AX₃E | Tetraédrica | Piramidal trigonal | < 109,5° | NH₃ |
| 4 | AX₂E₂ | Tetraédrica | Angular | < 109,5° | H₂O |
| 5 | AX₅ | Bipiramidal trigonal | Bipiramidal trigonal | 90°, 120°, 180° | PCl₅ |
| 5 | AX₄E | Bipiramidal trigonal | Balancín | Distorsionados | SF₄ |
| 5 | AX₃E₂ | Bipiramidal trigonal | Forma de T | Próximos a 90° y 180° | ClF₃ |
| 5 | AX₂E₃ | Bipiramidal trigonal | Lineal | 180° | XeF₂ |
| 6 | AX₆ | Octaédrica | Octaédrica | 90°, 180° | SF₆ |
| 6 | AX₅E | Octaédrica | Piramidal cuadrada | Próximos a 90° | BrF₅ |
| 6 | AX₄E₂ | Octaédrica | Cuadrada plana | 90°, 180° | XeF₄ |
| 6 | AX₃E₃ | Octaédrica | Forma de T | Distorsionados | — |
| 6 | AX₂E₄ | Octaédrica | Lineal | 180° | — |
Geometría Electrónica y Geometría Molecular
Esta distinción es fundamental.
Geometría Electrónica
Tiene en cuenta todas las regiones de densidad electrónica alrededor del átomo central:
- enlaces
- pares no enlazantes.
Geometría Molecular
Tiene en cuenta solamente la posición de los núcleos de los átomos enlazados.
Por ejemplo:
H₂O: 4 dominios electrónicos → geometría electrónica tetraédrica.
Pero solo existen dos átomos enlazados al oxígeno → geometría molecular angular.
XeF₄: 6 dominios → geometría electrónica octaédrica.
4 átomos enlazados → geometría molecular cuadrada plana.
Efecto de los Enlaces Múltiples
Un enlace múltiple se cuenta como un único dominio electrónico:
C=C → 1 dominio.
C≡C → 1 dominio.
Sin embargo, esto no significa que produzca exactamente el mismo efecto que un enlace simple.
Un enlace doble o triple contiene una región de densidad electrónica mayor y puede ejercer una repulsión más intensa sobre dominios vecinos que un enlace simple.
De forma cualitativa:
Enlace triple o doble → dominio generalmente más voluminoso que un enlace simple.
Por ello, los enlaces múltiples pueden modificar ligeramente los ángulos previstos por las geometrías ideales.
La preferencia de enlaces múltiples por posiciones menos congestionadas en geometrías bipiramidales trigonales también puede interpretarse mediante este mayor efecto repulsivo.
Efecto de la Electronegatividad de los Ligandos
La electronegatividad de los átomos enlazados también puede modificar los ángulos.
Un ligando muy electronegativo atrae hacia sí la densidad electrónica del enlace.
Como consecuencia, disminuye parte de la densidad electrónica situada cerca del átomo central.
Esto puede reducir la interacción de ese dominio con otros dominios próximos.
En cambio, un ligando menos electronegativo puede dejar una mayor densidad electrónica próxima al átomo central y producir una interacción más intensa.
Este efecto constituye un refinamiento del modelo básico.
Cómo Aplicar el Modelo TRPECV paso a paso
1. Dibujar la Estructura de Lewis
Determinar:
- electrones de valencia
- enlaces
- pares no enlazantes
- cargas formales cuando sea necesario.
2. Identificar el Átomo Central
Generalmente es el átomo unido al mayor número de átomos.
El hidrógeno nunca actúa como átomo central en las moléculas sencillas habituales.
3. Contar los Dominios Electrónicos
Cada:
- enlace simple
- enlace doble
- enlace triple
o par no enlazante, cuenta como un dominio.
4. Determinar la Geometría Electrónica
- 2 dominios → lineal.
- 3 → trigonal plana.
- 4 → tetraédrica.
- 5 → bipiramidal trigonal.
- 6 → octaédrica.
5. Situar los Pares no Enlazantes
Hay que buscar la disposición que reduzca al máximo sus interacciones.
Esto es especialmente importante con cinco dominios, donde los pares no enlazantes prefieren posiciones ecuatoriales.
6. Ignorar los Pares no Enlazantes al nombrar la Geometría Molecular
Una vez determinada la distribución completa, se observa únicamente la posición de los átomos.
Así se obtiene la geometría molecular.
7. Considerar las Posibles Distorsiones
Los ángulos reales pueden diferir de los ideales debido a:
- pares no enlazantes
- enlaces múltiples
- electronegatividad de los ligandos
- tamaño de los átomos
- interacciones entre ligandos.
TRPECV y Estructuras de Resonancia
Cuando una molécula presenta estructuras de resonancia, no debe interpretarse que cambia continuamente de una estructura a otra.
La estructura real posee una distribución electrónica deslocalizada.
Para aplicar RPECV se considera la distribución de los átomos y los dominios electrónicos alrededor del átomo central.
Por ejemplo, en SO₂ las distintas estructuras de Lewis de resonancia no generan geometrías moleculares diferentes.
La molécula mantiene una disposición angular.
La deslocalización electrónica se refiere precisamente a una distribución de densidad electrónica que no queda descrita completamente por un modelo de enlaces localizados individualmente.
TRPECV y Moléculas Hipervalentes
El modelo RPECV resulta muy útil para predecir geometrías de especies como:
- PCl₅
- SF₆
- XeF₂
- XeF₄.
Sin embargo, debe hacerse una distinción fundamental:
RPECV predice la geometría, pero no proporciona por sí mismo una descripción completa de la naturaleza cuántica de los enlaces.
Por ejemplo:
- PCl₅ → AX₅ → bipiramidal trigonal.
- SF₆ → AX₆ → octaédrica.
- XeF₂ → AX₂E₃ → lineal.
- XeF₄ → AX₄E₂ → cuadrada plana.
Nada de esto obliga a interpretar los enlaces mediante:
sp³d o sp³d².
Como se explicó para las moléculas hipervalentes, la descripción moderna utiliza orbitales moleculares, polarización y, en determinadas especies, enlaces multicéntricos.
Por tanto:
Geometría bipiramidal trigonal ≠ prueba de hibridación sp³d.
Geometría octaédrica ≠ prueba de hibridación sp³d².
TRPECV e Hibridación
En muchos libros tradicionales se establece una correspondencia:
- 4 dominios → sp³.
- 5 dominios → sp³d.
- 6 dominios → sp³d².
Esta asociación no debe interpretarse como una consecuencia necesaria del modelo RPECV.
RPECV es fundamentalmente un modelo de geometría.
La hibridación pertenece a determinados modelos de enlace basados en orbitales.
Especialmente para moléculas hipervalentes, utilizar orbitales d híbridos como explicación física del enlace no representa adecuadamente la descripción electrónica moderna.
Fundamento Moderno del Modelo
La expresión «repulsión de pares electrónicos» es una simplificación pedagógica muy útil.
Sin embargo, los electrones de una molécula no deben imaginarse como pares puntuales colocados alrededor del átomo central.
La distribución real está descrita mediante una densidad electrónica continua.
Gillespie y Matta mostraron que el éxito del modelo puede interpretarse de forma más rigurosa a partir de la distribución de densidad electrónica y del principio de exclusión de Pauli.
Por ello, una formulación moderna más precisa sería:
Las regiones de densidad electrónica de la capa de valencia adoptan distribuciones espaciales que minimizan las interacciones desfavorables y permiten una distribución energéticamente favorable de los electrones.
Esto conserva la utilidad del modelo RPECV sin convertir la «repulsión de pares» en una descripción literal de la estructura electrónica.
Limitaciones del Modelo TRPECV
RPECV es extremadamente útil, pero posee limitaciones.
No es una teoría completa del enlace
Predice principalmente geometrías.
No explica completamente:
- energías de enlace
- longitudes de enlace
- distribución electrónica
- orbitales moleculares
- orden de enlace.
No proporciona siempre ángulos exactos
Predice ángulos ideales o tendencias.
Los valores reales pueden desviarse debido a numerosos factores.
Funciona mejor para numerosos compuestos de los elementos representativos
Su aplicación es especialmente eficaz en moléculas sencillas de los bloques s y p.
Presenta limitaciones en metales de transición
Las geometrías de muchos complejos de metales de transición dependen de:
- configuración d
- campo de los ligandos
- estabilización electrónica
- efectos orbitales.
Por ello, RPECV no es suficiente para explicar muchas de estas estructuras.
Las moléculas deslocalizadas pueden requerir modelos más avanzados
Cuando la distribución electrónica está fuertemente deslocalizada, una representación mediante dominios localizados puede resultar demasiado simplificada.
Las moléculas con electrones desapareados requieren precaución
El modelo básico está diseñado principalmente para especies con pares electrónicos.
Las especies radicalarias pueden requerir tratamientos adicionales.
No demuestra una determinada hibridación
Obtener una geometría mediante RPECV no constituye una demostración de que existan orbitales híbridos concretos.
Ventajas del Modelo
A pesar de sus limitaciones, RPECV es extraordinariamente útil porque permite:
- predecir geometrías moleculares rápidamente
- distinguir geometría electrónica y molecular
- estimar ángulos de enlace
- interpretar el efecto de pares no enlazantes
- comprender la estructura tridimensional
- ayudar a analizar la polaridad molecular.
Además, requiere únicamente conocer una estructura de Lewis razonable y el número de regiones electrónicas alrededor del átomo central.
Relación entre TRPECV y Polaridad Molecular
La geometría obtenida mediante RPECV permite determinar posteriormente si los momentos dipolares de los enlaces pueden cancelarse.
Por ejemplo:
- CO₂ → lineal → los dipolos C=O se cancelan → molécula apolar.
- BF₃ → trigonal plana y simétrica → los dipolos se cancelan.
- CH₄ → tetraédrica y simétrica → los dipolos se cancelan.
- H₂O → angular → los dipolos no se cancelan → molécula polar.
- NH₃ → piramidal trigonal → los dipolos no se cancelan completamente → molécula polar.
Por tanto, RPECV constituye una herramienta fundamental para conectar:
estructura de Lewis
↓
geometría molecular
↓
polaridad molecular.
Errores Frecuentes sobre Geometría Molecular
- Confundir estructura de Lewis con geometría molecular.
- Confundir geometría electrónica y geometría molecular.
- Contar un enlace doble como dos regiones electrónicas.
- Contar un enlace triple como tres regiones.
- Ignorar los pares libres del átomo central.
- Utilizar únicamente el número de átomos para determinar la geometría.
- Pensar que todas las moléculas AX₂ son lineales sin comprobar pares libres.
- Pensar que H₂O es tetraédrica molecularmente.
- Pensar que NH₃ es trigonal plana.
- Utilizar 109,5° para H₂O.
- Ignorar la influencia de los pares libres sobre los ángulos.
- Confundir polaridad de enlace con polaridad molecular.
- Pensar que una molécula con enlaces polares necesariamente es polar.
- Considerar RPECV una descripción cuántica completa del enlace.
- Utilizar sp³d y sp³d² como explicación física necesaria de PCl₅ y SF₆.
Curiosidades sobre la Geometría Molecular
- Las moléculas no son estructuras planas como suelen aparecer dibujadas en el papel.
- CH₄, NH₃ y H₂O poseen la misma geometría electrónica básica, pero diferentes geometrías moleculares.
- CO₂ y H₂O contienen tres átomos, pero poseen geometrías completamente diferentes.
- XeF₂ es lineal aunque existen cinco regiones electrónicas alrededor del xenón.
- XeF₄ es cuadrada plana aunque posee seis regiones electrónicas.
- La geometría puede determinar si una molécula con enlaces polares es globalmente polar o apolar.
- Los pares libres pueden modificar significativamente los ángulos de enlace.
- La estructura tridimensional de una molécula puede influir decisivamente en su reactividad.
Practica lo Aprendido
Recursos Relacionados
Historia del Estudio de la Geometría Molecular
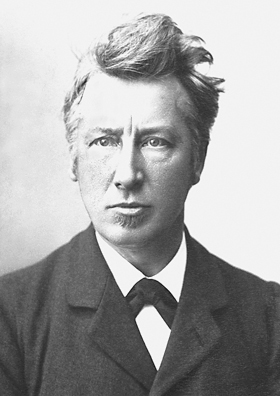
Jacobus Henricus van ‘t Hoff
El estudio moderno de la geometría molecular comenzó a desarrollarse durante el siglo XIX, cuando los químicos comprendieron que conocer qué átomos estaban unidos entre sí no era suficiente para explicar todas las propiedades de las sustancias.
Era necesario conocer también cómo estaban dispuestos esos átomos en el espacio.
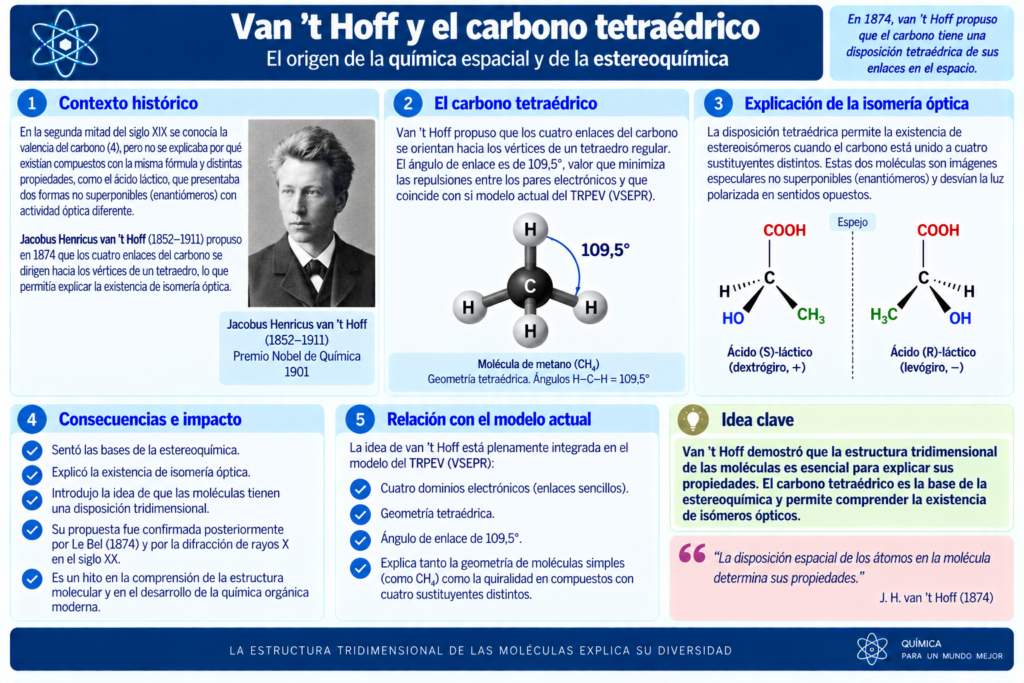
Uno de los avances decisivos se produjo en 1874, cuando el químico neerlandés Jacobus Henricus van ’t Hoff propuso que los cuatro enlaces de un átomo de carbono tetravalente estaban orientados hacia los vértices de un tetraedro.
Esta idea introdujo explícitamente la tercera dimensión en las fórmulas estructurales y constituyó una de las bases de la estereoquímica moderna. El propio Nobel Prize señala que van ’t Hoff propuso en 1874 que las cuatro valencias del carbono estaban dirigidas hacia los vértices de un tetraedro regular.
Situación de la Química antes de van ’t Hoff

Durante la primera mitad del siglo XIX se produjeron importantes avances en la comprensión de la estructura química.
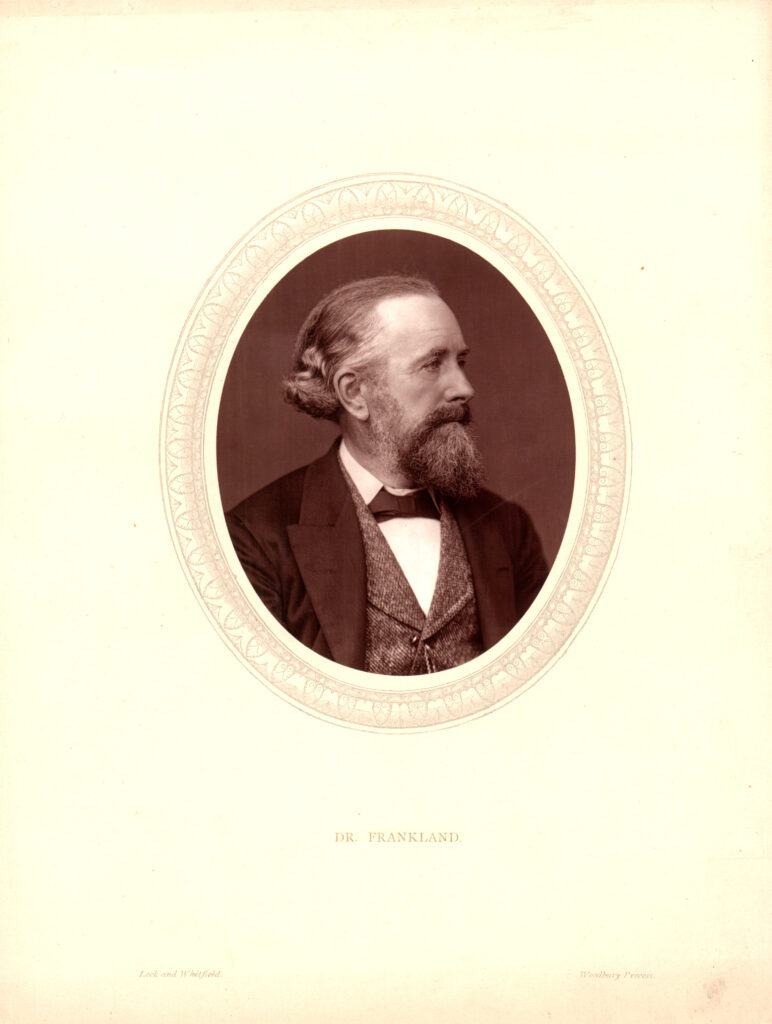
En 1852, Edward Frankland desarrolló el concepto de valencia.
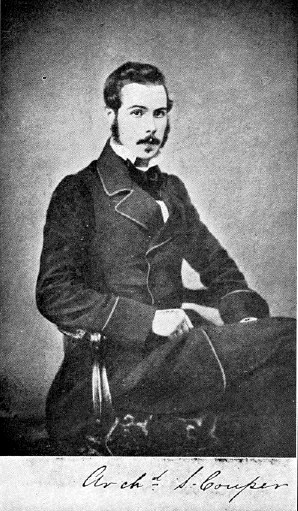
Posteriormente, en 1858, Friedrich August Kekulé y Archibald Scott Couper propusieron independientemente que el carbono era tetravalente y podía formar enlaces con otros átomos de carbono.
Alexander Butlerov desarrolló después el concepto de estructura química, estableciendo que las propiedades de una sustancia dependían del modo en que sus átomos estaban conectados.
Estos avances permitieron escribir fórmulas estructurales como:
- CH₄
- CH₃–CH₃
- CH₃–CH₂–OH
Sin embargo, estas fórmulas seguían siendo esencialmente bidimensionales.
Indicaban:
- qué átomos estaban unidos
- cuántos enlaces formaban
- pero no indicaban necesariamente cómo estaban orientados esos enlaces en el espacio.
Linus Pauling resumió posteriormente esta evolución histórica señalando que Frankland introdujo la idea de valencia, Kekulé y Couper desarrollaron los enlaces y la tetravalencia del carbono, Butlerov formuló claramente el concepto de estructura química y van ’t Hoff añadió posteriormente la dimensión espacial.
El Problema de los Isómeros
Uno de los problemas que impulsó el desarrollo de la geometría molecular fue la existencia de isómeros.
Dos sustancias podían presentar:
- la misma fórmula molecular
- los mismos tipos de átomos
- incluso la misma conectividad general
Pero propiedades diferentes.
Las fórmulas estructurales bidimensionales disponibles en aquella época no siempre podían explicar estas diferencias.
Este problema era especialmente evidente en determinadas sustancias que presentaban actividad óptica.
Pasteur y la Actividad Óptica
Antes de van ’t Hoff, Louis Pasteur había realizado una observación fundamental.
En 1848 estudió cristales de sales del ácido tartárico y comprobó que podían existir dos formas cristalinas relacionadas como imágenes especulares.
Estas formas desviaban el plano de la luz polarizada en sentidos opuestos.
Pasteur relacionó este comportamiento con algún tipo de asimetría molecular.
Sin embargo, todavía no existía un modelo estructural tridimensional capaz de explicar cuál era el origen de esa asimetría.
La cuestión era:
¿Cómo podían dos moléculas formadas por los mismos átomos producir comportamientos ópticos diferentes?
La respuesta aparecería unas décadas después.
Van ’t Hoff y el Carbono Tetraédrico
En 1874, cuando tenía solamente 22 años, van ’t Hoff publicó un pequeño trabajo en el que propuso extender las fórmulas químicas al espacio tridimensional. Su publicación original apareció en neerlandés y contenía apenas unas páginas, pero proporcionó el impulso fundamental para el desarrollo de la estereoquímica.
Su idea fundamental era:
- Los cuatro enlaces de un carbono tetravalente no se encuentran necesariamente en un mismo plano.
- En lugar de ello, imaginó el carbono situado aproximadamente en el centro de un tetraedro.
Los cuatro enlaces se orientaban hacia los cuatro vértices:
Esta representación permitió explicar numerosos fenómenos que las fórmulas planas no podían justificar.
El Carbono Tetraédrico
En una geometría tetraédrica ideal, el átomo de carbono se encuentra en el centro de un tetraedro y los cuatro sustituyentes apuntan hacia sus vértices.
El ángulo ideal entre dos direcciones es aproximadamente: 109,5°
Actualmente sabemos que esta geometría aparece, por ejemplo, en el metano: CH₄
El metano posee cuatro enlaces C–H equivalentes y presenta geometría tetraédrica.
Sin embargo, van ’t Hoff formuló esta idea mucho antes de que existieran:
- la mecánica cuántica
- los orbitales atómicos
- la teoría de hibridación
- la difracción de rayos X.
Su modelo procedía principalmente de razonamientos químicos y estereoquímicos.
El Carbono Asimétrico
La consecuencia más importante del modelo de van ’t Hoff aparecía cuando el carbono estaba unido a cuatro sustituyentes diferentes.
De forma general: C(A)(B)(C)(D)
Si los cuatro grupos diferentes están orientados hacia los vértices de un tetraedro, existen dos disposiciones espaciales que son imágenes especulares entre sí.
Estas dos estructuras no pueden superponerse mediante simples rotaciones.
Se denominan actualmente: enantiómeros.
Van ’t Hoff relacionó directamente esta disposición tetraédrica con la actividad óptica de numerosos compuestos orgánicos. Su publicación de 1874 introdujo precisamente el concepto del carbono asimétrico para explicar isómeros que no podían distinguirse mediante las fórmulas estructurales utilizadas hasta entonces.
Quiralidad
Actualmente este fenómeno se describe mediante el concepto de quiralidad.
Una molécula es quiral cuando no puede superponerse con su imagen especular.
El ejemplo cotidiano clásico son las manos:
mano izquierda ↔ mano derecha.
Son imágenes especulares, pero no pueden superponerse.
De manera análoga, un carbono unido a cuatro grupos diferentes puede originar dos disposiciones tridimensionales:
R y S
según las reglas modernas de nomenclatura.
El Comité Nobel ha destacado precisamente que van ’t Hoff y Le Bel descubrieron independientemente en 1874 la disposición tetraédrica de los grupos alrededor del carbono que constituye la base de la quiralidad de numerosos compuestos.
Joseph Achille Le Bel
La historia debe atribuir también un papel fundamental al químico francés Joseph Achille Le Bel.
Le Bel llegó de forma independiente a una conclusión muy semejante a la de van ’t Hoff en 1874.
Van ’t Hoff publicó su trabajo en septiembre de 1874.
Le Bel publicó el suyo aproximadamente dos meses después, en noviembre del mismo año.
Las investigaciones históricas indican que ambos llegaron independientemente a sus ideas, aunque habían trabajado durante un período en el laboratorio de Charles-Adolphe Wurtz en París.
Por esta razón, el nacimiento de la estereoquímica moderna suele atribuirse conjuntamente a:
van ’t Hoff y Le Bel.
Diferencia Entre los Enfoques de van ’t Hoff y Le Bel
Aunque sus conclusiones estaban relacionadas, sus aproximaciones no eran idénticas.
Van ’t Hoff utilizó explícitamente modelos geométricos y representaciones espaciales del carbono.
Su planteamiento era especialmente visual: carbono en el centro y cuatro enlaces dirigidos hacia los vértices de un tetraedro.
Le Bel desarrolló una argumentación algo más abstracta basada en la asimetría molecular y la actividad óptica.
Ambos enfoques convergieron en la misma conclusión esencial:
La disposición tridimensional de los átomos determina determinadas propiedades moleculares.
Nacimiento de la Estereoquímica
La propuesta de van ’t Hoff representó un cambio profundo.
Hasta ese momento, una fórmula química indicaba principalmente: composición y conectividad.
A partir de van ’t Hoff y Le Bel fue necesario considerar también: configuración espacial.
De esta forma nació la estereoquímica:
- El estudio de la disposición tridimensional de los átomos en las moléculas y de las consecuencias químicas de esa disposición.
- La geometría molecular dejó de ser una cuestión meramente gráfica para convertirse en una propiedad fundamental de las sustancias.
La Chimie dans l’Espace
Las primeras ideas de van ’t Hoff tuvieron inicialmente poca difusión.
En 1875 publicó una versión francesa ampliada titulada: La Chimie dans l’Espace «La química en el espacio»
Posteriormente apareció una traducción alemana acompañada de una introducción de Johannes Wislicenus.
Esta difusión ayudó considerablemente a que sus ideas fueran conocidas y aceptadas.
El Nobel Prize indica que la aceptación de sus propuestas aumentó especialmente después de la publicación de La Chimie dans l’Espace en 1875 y de su posterior traducción alemana.
Rechazo inicial
Las ideas de van ’t Hoff fueron consideradas extremadamente especulativas por algunos químicos de la época.
La crítica más famosa procedió de Hermann Kolbe, una figura importante de la química orgánica alemana.
Kolbe ridiculizó duramente la idea de representar moléculas mediante geometrías tridimensionales.
Sin embargo, la evidencia acumulada posteriormente confirmó que la estructura espacial era imprescindible para comprender la química molecular.
La American Chemical Society recuerda que la propuesta tetraédrica de van ’t Hoff fue inicialmente atacada por Kolbe, pero terminó convirtiéndose en uno de los principios fundamentales de la química orgánica.
Explicación de la Actividad Óptica
El modelo tetraédrico permitió explicar de manera sencilla por qué algunas moléculas existen en dos formas ópticamente activas.
Supongamos un carbono unido a:
- A
- B
- C
- D
- con cuatro grupos diferentes.
Existen dos disposiciones tetraédricas posibles relacionadas como imágenes especulares.
Estas configuraciones interactúan de manera diferente con la luz polarizada.
Así apareció una conexión fundamental: estructura tridimensional → quiralidad → actividad óptica.
Esta relación continúa siendo esencial en química moderna.
Confirmación Posterior Mediante Síntesis Química
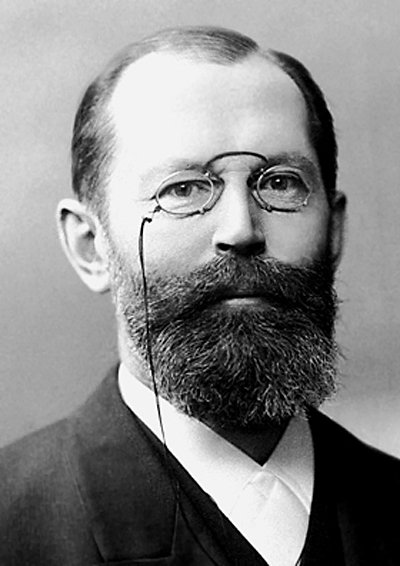
Durante las décadas siguientes, numerosos experimentos confirmaron las consecuencias de la teoría tetraédrica.
Los trabajos de Emil Fischer sobre azúcares durante la década de 1890 tuvieron especial importancia.
Fischer utilizó las consecuencias estereoquímicas del carbono asimétrico para estudiar las numerosas configuraciones posibles de los monosacáridos.
La conocida proyección de Fischer permitió representar estructuras tridimensionales quirales mediante diagramas bidimensionales.
El modelo tetraédrico de van ’t Hoff y Le Bel proporcionaba la base geométrica necesaria para interpretar dichas estructuras.
De van ’t Hoff a la Geometría Molecular Moderna
La contribución de van ’t Hoff fue inicialmente específica del carbono tetravalente.
Pero su importancia fue mucho más amplia.
Demostró que: la estructura química debe considerarse en tres dimensiones.
Este principio se extendió posteriormente a toda la química.
Hoy estudiamos geometrías como:
- lineal
- angular
- trigonal plana
- tetraédrica
- piramidal trigonal
- bipiramidal trigonal
- octaédrica
- cuadrada plana.
La geometría molecular moderna tiene, por tanto, una de sus raíces fundamentales en el carbono tetraédrico de van ’t Hoff.
Alfred Werner y la Extensión a la Química Inorgánica
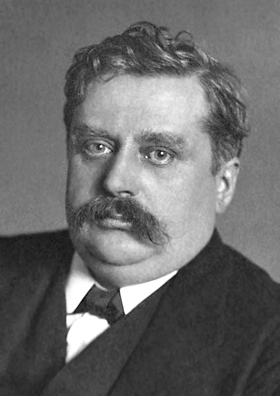
A finales del siglo XIX, Alfred Werner extendió de manera decisiva el razonamiento espacial a los compuestos de coordinación.
Werner propuso que los ligandos podían distribuirse alrededor de los metales formando geometrías como:
- tetraédrica
- cuadrada plana
- octaédrica.
Esto permitió explicar numerosos isómeros de complejos metálicos.
Pauling describió posteriormente la teoría de Werner como el nacimiento de la teoría estructural de la química inorgánica y destacó cómo sus geometrías fueron confirmadas más tarde mediante difracción de rayos X.
Así puede establecerse una evolución:
Van ’t Hoff y Le Bel → geometría espacial del carbono.
Werner → geometría de los complejos metálicos.
Siglo XX → teoría electrónica y mecánica cuántica de las geometrías moleculares.
Difracción de Rayos X
Otro cambio fundamental ocurrió durante el siglo XX con el desarrollo de la cristalografía de rayos X.
Por primera vez fue posible determinar experimentalmente:
- posiciones relativas de los átomos
- distancias interatómicas
- ángulos de enlace
- geometrías tridimensionales.
Las estructuras que anteriormente se habían inferido mediante razonamientos químicos podían ahora comprobarse directamente mediante medidas experimentales.
La química estructural pasó así de utilizar fundamentalmente modelos hipotéticos a disponer de métodos experimentales capaces de establecer geometrías moleculares.
El Desarrollo de la Mecánica Cuántica
Durante las décadas de 1920 y 1930 apareció la explicación electrónica moderna de la estructura molecular.
La mecánica cuántica permitió comprender el enlace mediante:
- orbitales atómicos
- orbitales moleculares
- funciones de onda
- distribución de densidad electrónica.
El modelo tetraédrico de van ’t Hoff había sido desarrollado sin conocer ninguno de estos conceptos.
Sin embargo, la química cuántica confirmó que la geometría tridimensional desempeña un papel fundamental en la estructura electrónica y energética de las moléculas.
Pauling y la Interpretación Orbital
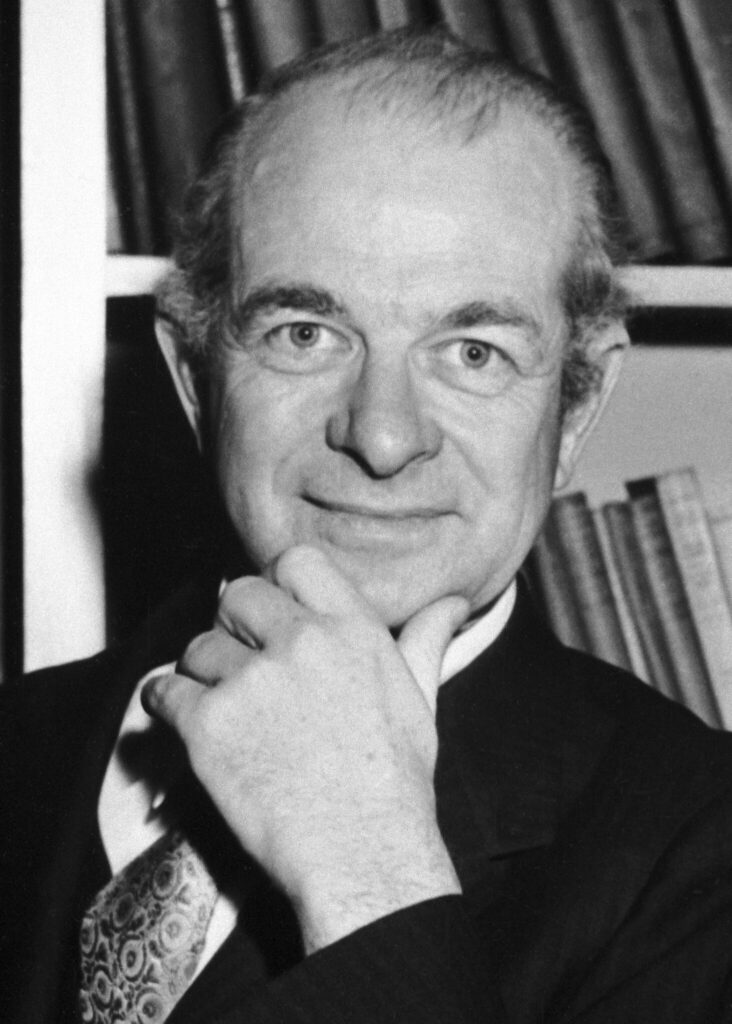
Durante el siglo XX, Linus Pauling desarrolló modelos de enlace que permitían relacionar determinadas geometrías con combinaciones de orbitales.
Por ejemplo, la geometría tetraédrica del carbono saturado se relacionó con el conocido modelo de:
hibridación sp³.
En este modelo se obtienen cuatro orbitales equivalentes orientados aproximadamente hacia los vértices de un tetraedro.
Así:
Van ’t Hoff → dedujo la geometría mediante evidencia estereoquímica.
Mecánica cuántica → proporcionó posteriormente modelos electrónicos capaces de racionalizar esa geometría.
Van ’t Hoff y el Premio Nobel
Jacobus Henricus van ’t Hoff recibió en 1901 el primer Premio Nobel de Química de la historia.
Sin embargo, es importante precisar que no recibió el Nobel específicamente por el carbono tetraédrico.
El premio reconoció fundamentalmente sus trabajos sobre:
- dinámica química
- equilibrio químico
- presión osmótica en disoluciones.
Aun así, la Fundación Nobel considera explícitamente su propuesta tetraédrica de 1874 como uno de los fundamentos de la química orgánica moderna.
Importancia del Modelo Tetraédrico
La propuesta de van ’t Hoff permitió explicar:
- isomería óptica
- enantiomería
- carbono asimétrico
- quiralidad
- actividad óptica
- estereoisomería
- relaciones espaciales entre sustituyentes.
Posteriormente se convirtió en una base conceptual para:
- química orgánica
- bioquímica
- farmacología
- química medicinal
- química estructural.
Importancia Biológica de la Geometría Molecular
La geometría molecular resulta especialmente importante en los sistemas biológicos.
Dos enantiómeros pueden tener: la misma fórmula molecular y la misma conectividad,
pero interactuar de forma diferente con:
- enzimas
- receptores
- proteínas
- sistemas biológicos.
Esto ocurre porque las moléculas biológicas son tridimensionales y frecuentemente quirales.
Por tanto, la idea introducida por van ’t Hoff en el siglo XIX tiene consecuencias directas en la química farmacéutica y bioquímica actuales.
